Mnohočetný myelom – od patogeneze po moderní terapii
Multiple myeloma – from pathogenesis to modern therapy
Multiple myeloma (MM) is the second most common haematological malignancy, characterized by the clonal proliferation of plasma cells in the bone marrow and the production of monoclonal immunoglobulin. The disease causes organ damage defined by the CRAB criteria (hypercalcemia, renal failure, anaemia, and bone lesions). Due to the influence of modern medicine, MM is transforming from an acute to a chronic disease, with the primary goal being the achievement of long-term minimal residual disease negativity. This article provides a comprehensive overview of the evolution of diagnostic and classification criteria, the genetic heterogeneity of the disease, and innovative therapeutic approaches.
Keywords:
Multiple myeloma – monoclonal gammopathy – minimal residual disease – multiple myeloma therapy
Autoři:
Si. Ševčíková 1; T. Růžičková 1,2; M. Jarošová 2; L. Pour 2; Sa. Ševčíková 1,2
Působiště autorů:
Babákova myelomová skupina, Ústav patologické fyziologie, LF MU, Brno
1; Interní hematologická a onkologická klinika FN Brno
2
Vyšlo v časopise:
Transfuze Hematol. dnes,32, 2026, No. 3, p. 190-196.
Kategorie:
Souhrnné/edukační práce
doi:
https://doi.org/10.48095/cctahd202621
Souhrn
Mnohočetný myelom (MM) je druhé nejčastější hematoonkologické onemocnění charakterizované klonální proliferací plazmatických buněk v kostní dřeni a produkcí monoklonálního imunoglobulinu. Onemocnění způsobuje orgánové poškození definované kritérii CRAB (hyperkalcémie, renální selhání, anémie a kostní léze). Vlivem moderní medicíny se MM transformuje z akutního na chronické onemocnění, u kterého je cílem dosažení dlouhodobé negativity minimální reziduální nemoci. Tento článek přehledně shrnuje vývoj diagnostických a klasifikačních kritérií, genetickou heterogenitu tohoto onemocnění a inovativní terapeutické přístupy.
Klíčová slova:
mnohočetný myelom – monoklonální gamapatie – minimální reziduální nemoc – léčba mnohočetného myelomu
ÚVOD
Monoklonální gamapatie představují skupinu onemocnění charakterizovaných klonální proliferací plazmatických buněk (PB). Tyto buňky produkují homogenní imunoglobulin (nebo jeho fragment), označovaný jako monoklonální imunoglobulin, tzv. M-protein. Do této skupiny onemocnění se řadí monoklonální gamapatie nejasného významu, mnohočetný myelom (MM), Waldenströmova makroglobulinémie, plazmocelulární leukémie, solitární plazmocytom a AL-amyloidóza [1].
Monoklonální gamapatie nejasného významu (MGUS) je prekancerózní stav, který může předcházet mnohočetnému myelomu, ale i jiným malignitám. MGUS je charakterizován hladinou sérového monoklonálního proteinu do 30 g/l, méně než 10 % klonálních PB v kostní dřeni a absencí orgánového poškození (kritéria CRAB). Riziko progrese MGUS do MM je okolo 1 % za rok [1].
MM představuje onemocnění, které lze rozdělit na doutnající (asymptomatickou) a symptomatickou formu. Doutnající mnohočetný myelom (smoldering multiple myeloma – SMM) je charakterizován přítomností více než 10 % klonálních PB v kostní dřeni, a/nebo hladinou monoklonálního proteinu nad 30 g/l, avšak bez přítomnosti orgánového poškození. Riziko progrese SMM do MM je v prvních pěti letech od diagnózy 10 % za rok, v následujících 5 letech 3 % za rok a následně klesá až na 1 % za rok [1,2].
V případě progrese onemocnění dochází k rozvoji symptomatické formy MM, která představuje druhé nejčastější hematoonkologické onemocnění a vyznačuje se infiltrací kostní dřeně maligními klonálními PB. Tyto buňky produkují monoklonální imunoglobulin, který lze následně detekovat v séru a/nebo moči pacienta. MM je příčinou poškození několika orgánů. Symptomy tohoto poškození shrnuje akronym CRAB – hyperkalcémie, renální selhání, anémie a kostní léze [3].
V roce 2014 byla incidence MM v České republice 4,8 na 100 000 obyvatel a prevalence 14,3 na 100 000 obyvatel [4]. Dle nejnovějších dat incidence MM v České republice stoupla na 6,6 na 100 000 obyvatel, prevalence pak na 31,9 na 100 000 obyvatel [5].
Celkové přežití pacientů (overall survival – OS) u pacientů s MM dříve nepřesahovalo 5 let, přežití bez progrese (progression-free survival – PFS) pak 2,5 roku [6]. V posledních dvou dekádách se OS a PFS díky novým léčebným možnostem významně prodloužily, nicméně celková prognóza zůstává i dnes vysoce individuální, neboť dosažené výsledky zásadně ovlivňuje přítomnost genetických rizikových znaků, věk pacienta, celková kondice, hloubka dosažené léčebné odpovědi a další faktory [7,8].
DIAGNOSTIKA MNOHOČETNÉHO MYELOMU
Vzhledem k vysoké toxicitě léčby byla diagnostika MM historicky striktně vázána na průkaz orgánového poškození, definovaného klinickým akronymem CRAB. Tento přístup znamenal, že pacienti bez manifestních symptomů byli klasifikováni jako SMM, což vedlo pouze k observaci pacientů, a tedy neumožňovalo terapeutickou intervenci dříve, než došlo k ireverzibilnímu poškození organizmu [3].
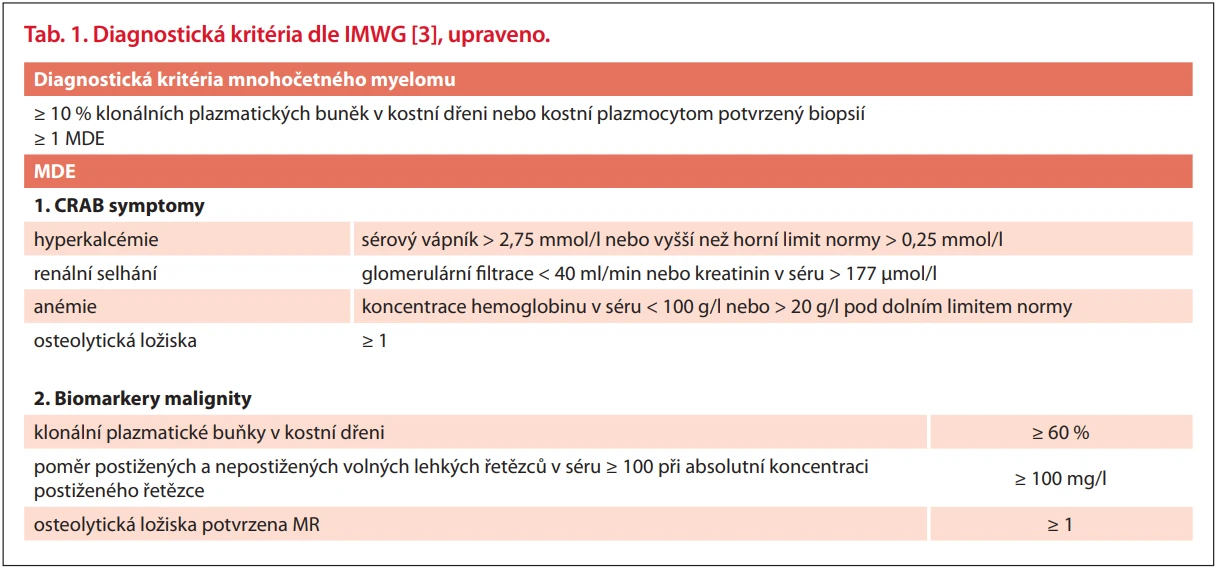
V roce 2014 změnila Mezinárodní myelomová skupina (International Myeloma Working Group – IMWG) diagnostiku MM na následující: přítomnost více než 10 % klonálních PB v kostní dřeni pacienta nebo přítomnost kostního plazmocytomu potvrzeného biopsií a alespoň jedna z myelom-definujících událostí (myeloma defining events – MDE). Mezi MDE patří CRAB symptomy a biomarkery malignity (shrnuto v tab. 1). Tento systém upravil diagnostická kritéria s cílem identifikovat pacienty ve vysokém riziku progrese ještě před rozvojem klinických symptomů [3,5].
Klonální PB v kostní dřeni jsou detekovány pomocí průtokové cytometrie, která identifikuje aberantní imunofenotyp (nejčastěji CD138+, CD38+, CD19 – a CD56+) a cytoplazmatickou restrikci lehkých řetězců. Tato metoda se u MM využívá také k vysoce senzitivní monitoraci minimální reziduální nemoci (minimal residual disease – MRD) (viz níže), kde díky detekčnímu limitu až 10–6 umožňuje přesnou kvantifikaci perzistujících nádorových buněk po terapii a predikci rizika relapsu [9].
STRATIFIKACE RIZIKA U MNOHOČETNÉHO MYELOMU
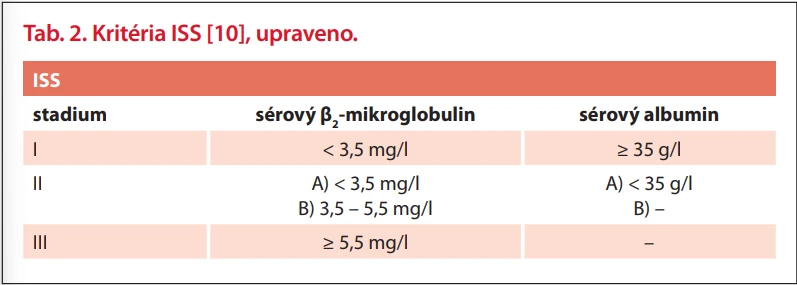
Pro MM existuje několik stratifikačních systémů. V roce 2005 byl zaveden International Staging System (ISS), který stratifikuje pacienty do tří stádií na základě hladin sérového albuminu a b2-mikroglobulinu (shrnuto v tab. 2). Přestože se nejedná o specifické biometrické ukazatele MM, staly se nezbytným základem, na kterém stojí moderní revidované systémy (R-ISS, R2-ISS), jež k této metabolické informaci pouze doplňují preciznější genetické parametry. Navzdory své jednoduchosti zůstává ISS, zejména ve svých rozšířených podobách (R-ISS a R2-ISS), celosvětovým standardem v klinické praxi [10].
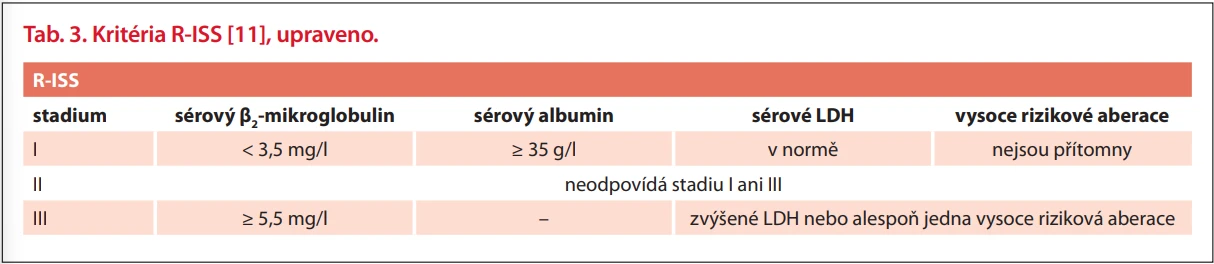
Roku 2015 byl ISS rozšířen o dva parametry za vzniku R-ISS (Revised International Staging System). Těmito parametry jsou hladina laktátdehydrogenázy (LDH) v séru a přítomnost vysoce rizikových genetických aberací t (4; 14), t (14; 16) nebo del (17p) (shrnuto v tab. 3) [11].
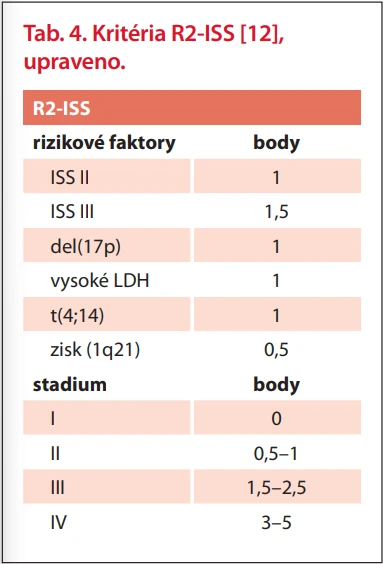
Roku 2022 byl tento systém aktualizován na R2-ISS, který bere nově v potaz zisk (1q21). Na rozdíl od ISS a R-ISS dělí tento systém pacienty s MM do 4 kategorií na základě bodů přiřazených jednotlivým rizikovým faktorům (shrnuto v tab. 4) [12].
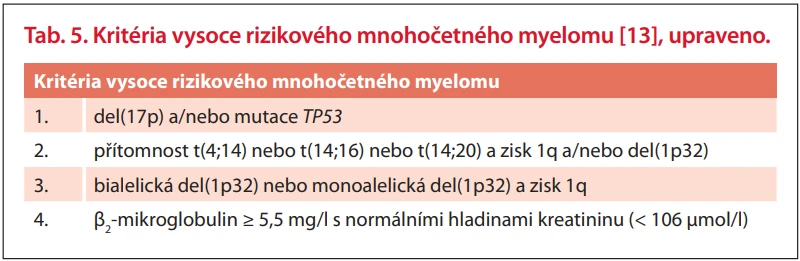
Roku 2025 byla vydána nová kritéria pro označení MM za vysoce rizikový (shrnuto v tab. 5). V případě vysoce rizikového MM stačí, aby bylo splněno pouze jedno kritérium [13].
GENETICKÁ HETEROGENITA MNOHOČETNÉHO MYELOMU
MM je charakterizován značnou genetickou heterogenitou. Vzhledem k nízké proliferační aktivitě PB není konvenční metafázní karyotypování příliš vhodnou vyšetřovací metodou. V dnešní době se proto nejčastěji k vyšetření používá interfázní fluorescenční in situ hybridizace (i-FISH) a sekvenování nové generace (NGS) [14,15].
Chromozomové aberace se u MM dělí na primární a sekundární. Primárními aberacemi se rozumí změny vedoucí ke vzniku MM – nacházejí se tedy ve všech populacích maligních PB. Tyto aberace lze dále dělit na hyperdiploidní (přítomnost 48–74 chromozomů) a non-hyperdiploidní (přítomnost méně než 48 chromozomů či více než 75 chromozomů). Nejčastějšími hyperdiploidními změnami jsou trisomie lichých chromozomů – 3, 5, 7, 9, 11, 15, 19 a 21, které se vyskytují u 50–60 % pacientů při prvotní diagnóze. Nejčastějšími non-hyperdiploidními změnami jsou translokace spojené se 14. chromozomem – typicky t (4; 14), t (6; 14), t (11; 14), t (14; 16) a t (14; 20). Tyto přestavby vedou k translokaci onkogenů do lokusu 14q32, kde se nachází zesilovač genu pro těžký řetězec imunoglobulinu (IgH), což má za následek zvýšenou expresi těchto onkogenů. Zmíněné translokace jsou přítomny u více než 50 % pacientů a jsou považovány za jednu z hlavních událostí vedoucích k maligní transformaci PB [15,16].
Sekundární aberace jsou změny spojené s rozvojem onemocnění v pozdějších stádiích MM, jsou tedy přítomné pouze v některých klonech maligních PB [17]. Mezi nejčastější sekundární aberace patří del (13q), zisk (1q), del (1p) a del (17p). Delece dlouhého ramene chromozomu 13, del (13q), vede k deleci tumor supresorového genu RB1. Zisk dlouhého ramene chromozomu 1 vede k nadměrné aktivitě celé skupiny onkogenů (vč. CKS1B), které společně zvyšují agresivitu onemocnění, urychlují dělení PB a zvyšují jejich odolnost vůči léčbě. Naopak, delece krátkého ramene chromozomu 1 vede k deleci genu FAF1, který hraje důležitou roli v iniciaci apoptózy, a genu CDKN2C, který reguluje buněčný růst. Delece krátkého ramene chromozomu 17, del (17p), vede k deleci tumor supresorového genu TP53. Dále jsou časté mutace v genech KRAS, NRAS a BRAF, vedoucí k aktivaci MAPK kinázové dráhy a NF-кB (nukleárního faktoru kappa B), což způsobuje zvýšenou proliferaci maligních PB, a tedy progresi MM [13,15,18].
Třemi hlavními komplexními událostmi přestavby chromozomů u MM jsou chromotripse, chromoplexe a chromoanasyntéza, souhrnně označované jako chromoanageneze [19,20]. Chromotripse je jediná katastrofická událost, při které dojde k rozpadu jednoho či více chromozomů na desítky až stovky kousků. Tyto části jsou následně spojovány nehomologním nebo alternativním spojováním konců, což může vést k delecím, vzniku fúzních genů nebo ztrátě heterozygotnosti. Chromotripse se vyskytuje až u 24 % pacientů s MM [21,22]. Chromoplexe se nejčastěji projevuje akumulací translokací, které vedou k delecím. Typické je, že nedochází ke změně v počtu kopií [20]. Ke chromoanasyntéze dochází během replikace, kdy se opožďující řetězec odpojí od replikační vidlice. Tento řetězec se následně pomocí mikrohomologních úseků naváže na jiné místo, kde vytvoří novou replikační vidlici, což má za následek různé inzerce, duplikace či delece [23,24].
LÉČBA MNOHOČETNÉHO MYELOMU – OD PIJAVIC AŽ PO CAR-T BUŇKY
Přestože první zdokumentovaný případ léčby MM pochází až z roku 1844, dle archeologických nálezů lze předpokládat výskyt MM již v letech 3 200 až 500 př. n. l. [25].
Historicky prvním zdokumentovaným případem MM je případ Thomase Alexandera McBeana z roku 1844. Léčba tehdy zahrnovala odběry krve, sání krve pijavicemi, pomerančovou kůru, rebarboru i pozdější podávání chininu a citrátu železitého s cílem zmírnit pacientovu bolest a anémii. Přesto pacient v roce 1846 podlehl svému onemocnění [25]. Dalším zdokumentovaným případem byl případ Dr. Loose, který byl léčen hydrogenuhličitanem sodným a vysokým příjmem tekutin vzhledem k renálnímu postižení [25].
Roku 1947 se standardem léčby MM stal ethyl-karbamát, jehož účinnost však byla o 15 let později vyvrácena randomizovanou studií [25,26].
Od roku 1958 začala být používána k léčbě MM dvě nová léčiva – melfalan a prednison, jejichž kombinace dle randomizované studie z roku 1969 prodloužila přežití pacientů o 6 měsíců v porovnání se samotným melfalanem [25,27,28].
Roku 1972 byla poprvé použita kombinace karmustinu, cyklofosfamidu, vincristinu, melfalanu a prednisonu (M2 protokol). V randomizované studii z roku 1979 protokol M2 ovšem nevykazoval žádné benefity oproti kombinaci melfalan – prednison [25,29].
V devadesátých letech dvacátého století se standardem léčby MM stal thalidomid, který se v terapii používá dodnes [30]. Vzhledem k teratogenitě thalidomidu a častému výskytu neuropatií byla vyvinuta 2 jeho analoga – lenalidomid a pomalidomid. Obě tato léčiva vykazují nižší neurotoxicitu, ale výraznější myelosupresi, která vede k častějším infekcím [31,32]. Thalidomid, lenalidomid a pomalidomid patří ke skupině tzv. imunomodulačních léčiv [33]. Přímým účinkem těchto léčiv je inhibice růstu maligních PB a indukce apoptózy. Mezi nepřímé účinky patří zejména anti-angiogenní aktivita v kostní dřeni a změny v buněčné adhezi [34].
Proteazomové inhibitory jsou skupinou léčiv, které inhibují aktivitu proteazomu 20S, což vede ke zvýšenému buněčnému stresu maligních PB a následné apoptóze. Roku 2003 byl schválen k terapii MM inhibitor proteazomu první generace bortezomib, který je dodnes standardní součástí léčebných režimů [35,36]. S cílem překonat riziko rozvoje rezistence a snížit toxicitu byly následně vyvinuty další generace této skupiny léčiv – carfilzomib a ixazomib. Obě tato léčiva způsobují nižší míru neuropatií než bortezomib, ovšem carfilzomib vykazuje vyšší kardiotoxicitu [37,38].
Daratumumab a isatuximab jsou léčiva ze skupiny monoklonálních protilátek. Princip účinku spočívá v navázání monoklonální protilátky na specifický buněčný receptor, což následně vede k aktivaci různých mechanizmů degradace buňky. Daratumumab i isatuximab se vážou na receptor CD38, který je na membráně PB hojně exprimován [39,40].
Jednou z nejnovějších možností léčby je léčba založená na T-lymfocytech s chimérickým antigenním receptorem (CAR-T). Jedná se o T-lymfocyty pacienta, do kterých je in vitro vpraven gen pro chimérický antigenní receptor [41]. Po začlenění tohoto transmembránového receptoru dojde k aktivaci T-lymfocytů, které následně v maligní buňce indukují apoptózu [42]. První schválený lék této skupiny je idekabtagene vikleucel (zkráceně ide-cel), který cílí na B-lymfocytový maturační antigen (BCMA). Léčba CAR-T buňkami představuje jednu z nejvýznamnějších inovací v terapii relabujícího a refrakterního MM. Klinické studie prokázaly vysokou četnost hlubokých léčebných odpovědí vč. negativity MRD, a to i u intenzivně předléčených pacientů. Význam této modality dále roste s jejím postupným zařazováním do časnějších linií léčby. Mezi hlavní limitace patří individuální výroba buněčného přípravku, časová prodleva před podáním a specifické nežádoucí účinky, zejména syndrom z uvolnění cytokinů a neurotoxicita, které lze však při včasném rozpoznání ve většině případů úspěšně zvládnout [41].
Bispecifické protilátky fungují jako molekulární adaptér, který obchází přirozenou potřebu rozpoznání MHC komplexu, a přímo propojují CD3 podjednotku T-buněčného receptoru (TCR) s tumor-asociovaným antigenem na povrchu cílové buňky. Prvním schváleným lékem z této skupiny byl teclistamab, vážící se na antigen CD3 na T-lymfocytech a antigen BCMA na PB. Na stejné antigeny se váže také elranatamab, talquetamab se na rozdíl od předchozích na PB váže na GPRC5D [43,44].
BUDOUCNOST MNOHOČETNÉHO MYELOMU
Současný management MM prochází zásadní transformací, díky níž se toto onemocnění u velké části pacientů mění z akutního na chronické. Klíčovou výzvou pro blízkou budoucnost zůstává překonání heterogenity tohoto onemocnění, kterou standardní aspirace kostní dřeně z jednoho místa nemusí plně zachytit. Jako vysoce nadějné se v tomto směru jeví tekuté biopsie. Analýza cirkulujících nádorových buněk (cPC) nebo mimobuněčné nádorové DNA (ctDNA) z periferní krve by mohla v budoucnu poskytnout komplexnější obraz genetického profilu všech ložisek PB v těle. Hlavní výhodou tohoto přístupu je minimální invazivita, která umožňuje častější monitorování dynamiky onemocnění a včasný záchyt případného relapsu [45,46].
Právě přítomnost cPC v periferní krvi se ukazuje jako kritický prognostický faktor. I nízké hladiny cPC, detekované citlivou průtokovou cytometrií, korelují s vysokým rizikem časné progrese a mohou sloužit jako doplňkový marker MRD. Extrémním projevem této diseminace je plazmocytární leukémie (PCL). V moderní klasifikaci již PCL není vnímána jako samostatná diagnóza, ale jako nejagresivnější podtyp MM v rámci jednoho kontinuálního spektra onemocnění, definovaného nově hranicí ≥ 5 % cPC v periferní krvi [47].
Monitoring MRD se v posledních letech stal nejdůležitějším markerem pro hodnocení hloubky léčebné odpovědi. MRD je definována přítomností velmi malého množství reziduálních nádorových buněk, které zůstávají v těle pacienta (primárně v kostní dřeni) i po dosažení klinické kompletní remise. Tyto buňky nelze detekovat běžnými mikroskopickými metodami, a proto je nutné využít vysoce citlivé technologie. V současné praxi se k měření MRD využívají dvě hlavní metody: NGS, které identifikuje specifické genetické sekvence maligního klonu, a průtoková cytometrie, která detekuje abnormální PB na základě jejich specifických povrchových znaků. Moderní diagnostika dnes dosahuje prahové citlivosti 10–6, což znamená detekci jedné maligní buňky mezi milionem zdravých [48,49]. Dosažení a dlouhodobé udržení negativity MRD je dnes nejsilnějším indikátorem příznivé prognózy a dává naději na tzv. funkční vyléčení. Jde o stav, kdy je riziko relapsu pacienta statisticky srovnatelné s rizikem vzniku de novo MM u zdravého jedince stejného věku, a délka jeho života tak již není MM ovlivněna. Přestože je funkční vyléčení zatím spíše teoretickým konceptem, v odborné komunitě se o něm diskutuje stále intenzivněji [50–53].
Z hlediska terapeutických protokolů přináší největší naději na dosažení trvalé negativity MRD zavedení čtyřkombinací, nejčastěji v sestavě anti-CD38 protilátky (daratumumab) s inhibitory proteazomu, imunomodulačními látkami a dexamethasonem. Zásadní data v tomto směru přinesla např. studie CASSIOPEIA nebo GRIFFIN, a zejména pak studie PERSEUS (2024), kde u pacientů léčených kvadrupletem nebylo po 4 letech sledování dosaženo mediánu přežití bez progrese (PFS) a míra negativity MRD byla signifikantně vyšší oproti standardním trojkombinacím [54]. Souběžně s těmito protokoly se rozvíjí i využití konjugátů protilátky s léčivem (antibody-drug conjugate – ADC), které umožňují cílené doručení cytotoxické látky přímo do myelomových buněk (např. přes antigen BCMA), čímž zvyšují efektivitu léčby při snížení systémové toxicity [55]. Přestože v České republice zatím není úhrada těchto čtyřkombinací v první linii plošně schválena, klinická data jasně hovoří pro jejich brzké zavedení do standardu péče [54,55].
Budoucnost léčby onemocnění pak nadále představuje CAR-T terapie. I přes vysokou efektivitu však tato metoda čelí specifickým výzvám. Kromě známých akutních komplikací zmíněných výše se v poslední době diskutuje o riziku vzniku sekundárních T-lymfomů. Americká FDA v roce 2024 zavedla povinné sledování tohoto rizika, které je sice velmi vzácné (v řádu jednotek případů na tisíce léčených), ale vyžaduje další výzkum mechanizmu této mutageneze [56]. Jako bezpečnější alternativa se v preklinickém testování jeví CAR-NK buňky. Tyto přirozené regulátory nádorové transformace vykazují nižší riziko vyvolání syndromu uvolnění cytokinů a teoreticky umožňují přípravu allogenních preparátů, jejichž širšímu využití zatím brání technologické potíže s jejich expanzí a perzistencí v organizmu pacienta [57]. Vedle buněčných terapií se do klinického testování dostávají také trispecifické protilátky. Tyto inovativní molekuly jsou schopné současně vázat nádorový antigen a T-lymfocyt, přičemž třetí vazebné místo typicky slouží ke kostimulaci imunitní buňky, což dále potencuje protinádorovou aktivitu [58].
ZÁVĚR
Mnohočetný myelom se v éře moderní medicíny nachází na prahu zásadního zlomu. Transformace z akutního onemocnění na chronický stav, a u rostoucí části pacientů dokonce i na potenciálně vyléčitelnou chorobu, je výsledkem spojení precizní diagnostiky s inovativní terapií. Zavedení rutinního monitoringu MRD s citlivostí 10–6 poprvé v historii umožňuje objektivně definovat hloubku léčebné odpovědi a individualizovat terapeutický plán. Přestože skupina pacientů s vysoce rizikovým MM a časnými relapsy stále představuje významnou klinickou výzvu, výsledky studií se čtyřkombinací léků v první linii a nástupem buněčných terapií dávají reálnou naději na dosažení trvalé kontroly nad tímto onemocněním. Budoucnost péče o nemocné s MM tak již nespočívá pouze v prodlužování života, ale směřuje k dosažení „funkčního vyléčení“, které pacientům umožní plnohodnotný návrat do běžného života bez neustálé hrozby progrese.
PODÍL AUTORŮ NA PŘÍPRAVĚ RUKOPISU
Si.Š. – napsání rukopisu
T.R., M.J., L.P., Sa.Š. – kontrola, revize rukopisu
ČESTNÉ PROHLÁŠENÍ
Autoři práce prohlašují, že v souvislosti s tématem, vznikem a publikací tohoto článku nejsou ve střetu zájmů a že vznik ani publikace článku nebyly podpořeny žádnou farmaceutickou firmou.
PODĚKOVÁNÍ
Práce byla podpořena grantem AZV NW26-03-00001 a interním grantem LF MUNI MUNI/11/PU/1/2025. Dále byla podpořena projektem Národního ústavu pro výzkum rakoviny (Program EXCELES, ID: LX22NPO5102) – financováno Evropskou unií – Next Generation EU.
Zdroje
1. Kyle RA, Durie BGM, Rajkumar SV, et al. Monoclonal gammopathy of undetermined significance (MGUS) and smoldering (asymptomatic) multiple myeloma: IMWG consensus perspectives risk factors for progression and guidelines for monitoring and management. Leukemia. 2010; 24 : 1121–1127. doi: 10.1038/leu.2010.60.
2. Sandecká V, Hájek R, Pour L, et al. A first Czech analysis of 1887 cases with monoclonal gammopathy of undetermined significance. Eur J Haematol. 2017; 99 : 80–90. doi: 10.1111/ejh.12894.
3. Rajkumar SV, Dimopoulos MA, Palumbo A, et al. International Myeloma Working Group updated criteria for the diagnosis of multiple myeloma. Lancet Oncol. 2014; 15: e538–e548. doi: 10.1016/S1470-2045 (14) 70442-5.
4. Maluskova D, Svobodová I, Kucerova M, et al. Epidemiologie mnohočetného myelomu v České republice. Klin Onkol. 2017; 30 : 35–42. doi: 10.14735/amko20172S35.
5. Hájek R, Maisnar V, Minařík J, et al. Diagnostika a léčba mnohočetného myelomu 2023. Doporučení České myelomové skupiny, Slovenské myelómové skupiny a Myelomové sekce České hematologické společnosti pro diagnostiku a léčbu mnohočetného myelomu. Transfuze Hematol Dnes. 2023; 29 (Suppl 2): 2S7–2S134.
6. Fonseca R, Abouzaid S, Bonafede M, et al. Trends in overall survival and costs of multiple myeloma, 2000-2014. Leukemia. 2017; 31 : 1915–1921. doi: 10.1038/leu.2016.380.
7. Dimopoulos MA, Ntanasis-Stathopoulos I, Fotiou D, et al. Determinants of 15-year progression-free survival in multiple myeloma; real-world data from a single institution. Am J Hematol. 2025; 100 : 1747–1759. doi: 10.1002/ ajh.70012.
8. Ščudla V, Minařík J, Bačovský J, et al. Změna prognózy nemocných s mnohočetným myelomem v průběhu 60 let v souboru 1 492 neselektovaných nemocných z oblasti střední a zčásti i severní Moravy. Transfuze Hematol Dnes. 2026; 32 (2): 105-125. doi: 10.48095/cctah d202612.
9. Arroz M, Came N, Lin P, et al. Consensus guidelines on plasma cell myeloma minimal residual disease analysis and reporting. Cytometry B Clin Cytom. 2016; 90 : 31–39. doi: 10.1002/ cyto.b.21228.
10. Greipp PR, San Miguel J, Durie BGM, et al. International staging system for multiple myeloma. J Clin Oncol. 2005; 23 : 3412–3420. doi: 10.1200/JCO.2005.04.242.
11. Palumbo A, Avet-Loiseau H, Oliva S, et al. Revised International Staging System for multiple myeloma: a report from International Myeloma Working Group. J Clin Oncol. 2015; 33 : 2863–9. doi: 10.1200/JCO.2015.61.2267
12. D’Agostino M, Cairns DA, Lahuerta JJ, et al. Second revision of the International Staging System (R2-ISS) for overall survival in multiple myeloma: a European Myeloma Network (EMN) report within the HARMONY project. J Clin Oncol. 2022; 40 : 3406–3418. doi: 10.1200/JCO.21.02614.
13. Avet-Loiseau H, Davies FE, Samur MK, et al. International Myeloma Society/International Myeloma Working Group consensus recommendations on the definition of high-risk multiple myeloma. J Clin Oncol. 2025; 43 : 2739–2751. doi: 10.1200/JCO-24-01893.
14. Smetana J, Dementyeva E, Kryukov F, et al. Incidence of cytogenetic aberrations in two B lineage subpopulations in multiple myeloma patients analyzed by combination of whole-genome profiling and FISH. Neoplasma. 2014; 61 : 48–55.
15. Bong IPN, Esa E. Molecular genetic aberrations in the pathogenesis of multiple myeloma. Asian Biomed (Res Rev News). 2023; 17 : 152–162. doi: 10.2478/abm-2023-0056.
16. Clarke SE, Fuller KA, Erber WN. Chromosomal defects in multiple myeloma. Blood Rev. 2024; 64 : 101168. doi: 10.1016/j.blre.2024. 101168.
17. Besse L, Sedlarikova L, Greslikova H, et al. Cytogenetics in multiple myeloma patients progressing into extramedullary disease. Eur J Haematol. 2016; 97 : 93–100. doi: 10.1111/ejh.12688.
18. Manier S, Salem K, Glavey SV, et al. Genomic aberrations in multiple myeloma. Cancer Treat Res. 2016; 169 : 23–34. doi: 10.1007/978-3-319-40320-5_3.
19. Holland AJ, Cleveland DW. Chromoanagenesis and cancer: mechanisms and consequences of localized, complex chromosomal rearrangements. Nat Med. 2012; 18 : 1630–1638. doi: 10.1038/nm.2988.
20. Pellestor F. Chromoanagenesis: cataclysms behind complex chromosomal rearrangements. Mol Cytogenet. 2019; 12 : 6. doi: 10.1186/s13 039-019-0415-7.
21. Lee KJ, Lee KH, Yoon K-A, et al. Chromothripsis in treatment resistance in multiple myeloma. Genomics Inform. 2017; 15 : 87–97. doi: 10.5808/GI.2017.15.3.87.
22. Rustad EH, Yellapantula VD, Glodzik D, et al. Revealing the impact of structural variants in multiple myeloma. Blood Cancer Discov. 2020; 1 : 258–273. doi: 10.1158/2643-3230.BCD-20-0132.
23. Liu P, Erez A, Nagamani SCS, et al. Chromosome catastrophes involve replication mechanisms generating complex genomic rearrangements. Cell. 2011; 146 : 889–903. doi: 10.1016/j.cell.2011.07.042.
24. Nižňanská D, Ševčíková S, Vlachová M, et al. Molekulární podstata mnohočetného myelomu. Klin Onkol. 2024; 37 (1): 27–33. doi: 10.48095/ccko202427.
25. Kyle RA, Steensma DP. History of multiple myeloma. Recent Results Cancer Res. 2011; 183 : 3–23. doi: 10.1007/978-3-540-85772-3_1.
26. Holland JR, Hosley H, Scharlau C, et al. A controlled trial of urethane treatment in multiple myeloma. Blood. 1966; 27 : 328–342.
27. Blokhin N, Larionov L, Perevodchikova N, et al. Clinical experiences with sarcolysin in neoplastic diseases. Ann N Y Acad Sci. 1958; 68 : 1128–1132. doi: 10.1111/j.1749-6632.1958.tb42675.x.
28. Mass RE. A comparison of the effect of prednisone and a placebo in the treatment of multiple myeloma. Cancer Chemother Rep. 1962; 16 : 257–259.
29. Harley JB, Pajak TF, McIntyre OR, et al. Improved survival of increased-risk myeloma patients on combined triple-alkylating-agent therapy: a study of the CALGB. Blood. 1979; 54 : 13–22.
30. Larkin M. Low-dose thalidomide seems to be effective in multiple myeloma. Lancet. 1999; 354 : 925. doi: 10.1016/S0140-6736 (05) 75677-4.
31. Richardson PG, Schlossman RL, Weller E, et al. Immunomodulatory drug CC-5013 overcomes drug resistance and is well tolerated in patients with relapsed multiple myeloma. Blood. 2002; 100 : 3063–3067. doi: 10.1182/blood-2002-03-0996.
32. Schey SA, Fields P, Bartlett JB, et al. Phase I study of an immunomodulatory thalidomide analog, CC-4047, in relapsed or refractory multiple myeloma. J Clin Oncol. 2004; 22 : 3269–3276. doi: 10.1200/JCO.2004.10.052.
33. Charliński G, Vesole DH, Jurczyszyn A. Rapid progress in the use of immunomodulatory drugs and cereblon E3 ligase modulators in the treatment of multiple myeloma. Cancers (Basel). 2021; 13 : 4666. doi: 10.3390/cancers13184666.
34. Morgan GJ, Davies FE. Role of thalidomide in the treatment of patients with multiple myeloma. Crit Rev Oncol Hematol. 2013; 88 (Suppl 1): S14–S22. doi: 10.1016/j.critrevonc.2013.05.012.
35. Orlowski RZ, Stinchcombe TE, Mitchell BS, et al. Phase I trial of the proteasome inhibitor PS-341 in patients with refractory hematologic malignancies. J Clin Oncol. 2002; 20 : 4420–4427. doi: 10.1200/JCO.2002.01.133.
36. Sandecká V, Pour L, Špička I, et al. Bortezomib-based therapy for newly diagnosed multiple myeloma patients ineligible for autologous stem cell transplantation: Czech Registry Data. Eur J Haematol. 2021; 107 : 466–474. doi: 10.1111/ejh.13683.
37. Demo SD, Kirk CJ, Aujay MA, et al. Antitumor activity of PR-171, a novel irreversible inhibitor of the proteasome. Cancer Res. 2007; 67 : 6383–6391. doi: 10.1158/0008-5472.CAN-06-4086.
38. Chauhan D, Tian Z, Zhou B, et al. In vitro and in vivo selective antitumor activity of a novel orally bioavailable proteasome inhibitor MLN9708 against multiple myeloma cells. Clin Cancer Res. 2011; 17 : 5311–5321. doi: 10.1158/1078-0432.CCR-11-0476.
39. de Weers M, Tai Y-T, van der Veer MS, et al. Daratumumab, a novel therapeutic human CD38 monoclonal antibody, induces killing of multiple myeloma and other hematological tumors. J Immunol. 2011; 186 : 1840–1848. doi: 10.4049/jimmunol.1003032.
40. Deckert J, Wetzel M-C, Bartle LM, et al. SAR650984, a novel humanized CD38-targeting antibody, demonstrates potent antitumor activity in models of multiple myeloma and other CD38+ hematologic malignancies. Clin Cancer Res. 2014; 20 : 4574–4583. doi: 10.1158/1078-0432.CCR-14-0695.
41. Munshi NC, Anderson LD, Shah N, et al. Idecabtagene vicleucel in relapsed and refractory multiple myeloma. N Engl J Med. 2021; 384 : 705–716. doi: 10.1056/NEJMoa2024850.
42. Davenport AJ, Cross RS, Watson KA, et al. Chimeric antigen receptor T cells form nonclassical and potent immune synapses driving rapid cytotoxicity. Proc Natl Acad Sci U S A. 2018; 115: E2068–E2076. doi: 10.1073/pnas. 1716266115.
43. Moreau P, Garfall AL, van de Donk NWCJ, et al. Teclistamab in relapsed or refractory multiple myeloma. N Engl J Med. 2022; 387 : 495–505. doi: 10.1056/NEJMoa2203478.
44. Zhou X, Luo E, Chen W, et al. The silent signals: emerging safety concerns in bispecific antibody therapy for multiple myeloma. Front Med (Lausanne). 2025; 12 : 1593405. doi: 10.3389/fmed.2025.1593405.
45. Heestermans R, Schots R, De Becker A, et al. Liquid biopsies as non-invasive tools for mutation profiling in multiple myeloma: application potential, challenges, and opportunities. Int J Mol Sci. 2024; 25 : 5208. doi: 10.3390/ijms 25105208.
46. Vlachová M, Pečinka L, Gregorová J, et al. Liquid biopsy of peripheral blood using mass spectrometry detects primary extramedullary disease in multiple myeloma patients. Sci Rep. 2024; 14 : 18777. doi: 10.1038/s41598-024-69408-1.
47. Jelinek T, Bezdekova R, Zihala D, et al. More than 2% of circulating tumor plasma cells defines plasma cell leukemia-like multiple myeloma. J Clin Oncol. 2023; 41 : 1383–1392. doi: 10.1200/JCO.22.01226.
48. Costa LJ, Chhabra S, Medvedova E, et al. Minimal residual disease response-adapted therapy in newly diagnosed multiple myeloma (MASTER): final report of the multicentre, single-arm, phase 2 trial. Lancet Haematol. 2023; 10: e890–e901. doi: 10.1016/S2352-3026 (23) 00236-3.
49. Ferla V, Antonini E, Perini T, et al. Minimal residual disease detection by next-generation sequencing in multiple myeloma: Promise and challenges for response-adapted therapy. Front Oncol. 2022; 12 : 932852. doi: 10.3389/fonc.2022.932852.
50. Mateos M-V, Nooka AK, Larson SM. Moving toward a cure for myeloma. Am Soc Clin Oncol Educ Book. 2022; 42 : 1–12. doi: 10.1200/EDBK_349603.
51. San-Miguel JF, Mateos M-V. Can multiple myeloma become a curable disease? Haematologica. 2011; 96 : 1246–1248. doi: 10.3324/haematol.2011.051169.
52. Landgren O, Kazandjian D. Modern myeloma therapy + sustained minimal residual disease-negative = (functional) cure! J Clin Oncol. 2022; 40 : 2863–2866. doi: 10.1200/JCO.22.00622.
53. Kitundu JH. Redefining cure in multiple myeloma: are we chasing a moving target? Health Sci Rep. 2025; 8: e71581. doi: 10.1002/hsr2.71581.
54. Sonneveld P, Dimopoulos MA, Boccadoro M, et al. Daratumumab, bortezomib, lenalidomide, and dexamethasone for multiple myeloma. N Engl J Med. 2024; 390 : 301–313. doi: 10.1056/NEJMoa2312054.
55. Nooka AK, Cohen AD, Lee HC, et al. Single-agent belantamab mafodotin in patients with relapsed/refractory multiple myeloma: Final analysis of the DREAMM-2 trial. Cancer. 2023; 129 : 3746–3760. doi: 10.1002/cncr.34987.
56. Research C for BE and. FDA investigating serious risk of T-cell malignancy following BCMA-directed or CD19-directed autologous chimeric antigen receptor (CAR) T cell immunotherapies. FDA. Published Online First: 28 November 2023. https: //www.fda.gov/vaccines-blood-biologics/safety-availability-biologics/fda-investigating-serious-risk-t-cell-malignancy-following-bcma-directed-or-cd19-directed-autologous
57. Liu E, Marin D, Banerjee P, et al. Use of CAR-Transduced natural killer cells in CD19-positive lymphoid tumors. N Engl J Med. 2020; 382 : 545–553. doi: 10.1056/NEJMoa1910607.
58. Grab AL, Kim PS, John L, et al. Pre-clinical assessment of SAR442257, a CD38/CD3xCD28 trispecific T cell engager in treatment of relapsed/refractory multiple myeloma. Cells. 2024; 13 : 879. doi: 10.3390/cells13100879.
Štítky
Hematologie a transfuzní lékařství Interní lékařství OnkologieČlánek vyšel v časopise
Transfuze a hematologie dnes
2026 Číslo 3
- U pacientů s traumatem je častěji dosaženo adekvátních hladin anti-Xa při dávkování enoxaparinu podle hmotnosti
- Ivabradin – unikátní lék v léčbě srdečního selhání a anginy pectoris
- Inhibitory protonové pumpy: aktuální, osvědčené a účinné i po 25 letech
- Inhibitory VEGF a nežádoucí účinky na kůži
Nejčtenější v tomto čísle
- Doporučení pro vyšetřování vrozených trombofilií v dětském věku
- Cílená terapie lymfomu z plášťových buněk
- Novinky v léčbě relabujícího/refrakterního folikulárního lymfomu
- Diagnostické stanovení plazmatických D-dimerů dnes
Zvyšte si kvalifikaci online z pohodlí domova
Mazová zátka a její řešení
nový kurzVšechny kurzy