Spinální svalová atrofie u dětských pacientů
Spinal muscle atrophy in pediatric patients
Spinal muscular atrophy (SMA) is a genetic neurodegenerative disorder caused by deficiency of the SMN protein, leading to progressive motor neuron loss, muscle weakness, and muscle atrophy. It is one of the most common autosomal recessive neuromuscular disorders of childhood. The introduction of disease-modifying therapies over the past decade has dramatically changed the prognosis of patients with SMA, resulting in improved survival, better motor outcomes, and stabilization of disease progression. Newborn screening, early diagnosis, and initiation of treatment during the presymptomatic stage are of crucial importance. In addition to disease-modifying therapy, patient care includes regular assessment of motor function and comprehensive multidisciplinary management.
Keywords:
spinal muscular atrophy – childhood – multidisciplinary care – nusinersen – risdiplam – onasemnogene abeparvovec
Autoři:
Z. Krška Kušníriková 1,2; J. Staněk 1
Působiště autorů:
Oddělení dětské neurologie, FN Ostrava
1; Katedra klinických neurověd, LF OU, Ostrava
2
Vyšlo v časopise:
Cesk Slov Neurol N 2026; 89(S1): 7-10
doi:
https://doi.org/10.48095/cccsnn2026S7
Souhrn
Spinální svalová atrofie (SMA) je geneticky podmíněné neurodegenerativní onemocnění způsobené nedostatkem proteinu SMN vedoucí k progresivní ztrátě motoneuronů, svalové slabosti a atrofii. Patří mezi nejčastější autozomálně recesivně dědičná neuromuskulární onemocnění dětského věku. Zavedení kauzální léčby v posledním desetiletí zásadně změnilo prognózu pacientů, vedlo ke zlepšení přežití, motorických funkcí a stabilizaci průběhu onemocnění. Klíčový význam má novorozenecký screening, časná diagnostika a zahájení léčby v presymptomatickém stadiu. Součástí péče je kromě kauzální léčby také pravidelné hodnocení motorických funkcí a multidisciplinární management.
Klíčová slova:
nusinersen – risdiplam – spinal muscular atrophy – childhood – onasemnogene abeparvovec – multidisciplinary care
Úvod
Spinální svalová atrofie (spinal muscular atrophy; SMA) představuje skupinu hereditárních neuromuskulárních onemocnění charakterizovaných progresivní degenerací alfa-motoneuronů předních rohů míšních a motorických jader mozkového kmene. Následkem jejich zániku dochází k rozvoji svalové slabosti, hypotonie a svalové atrofie s převážným postižením proximálních svalových skupin. SMA představuje nejčastější autozomálně recesivně dědičné neuromuskulární onemocnění dětského věku. Před érou léčiv modifikujících průběh onemocnění patřila k nejčastějším genetickým příčinám mortality v kojeneckém věku [1,2]. V posledním desetiletí došlo k zásadní změně přirozeného průběhu SMA díky zavedení kauzální léčby a novorozeneckého screeningu. Tyto pokroky vedly ke zlepšení přežití, motorických funkcí i dlouhodobé prognózy pacientů a umožnily zahajovat léčbu již v presymptomatickém stadiu onemocnění [2–5].
Charakteristika onemocnění
Spinální svalový atrofie je geneticky podmíněné neurodegenerativní onemocnění způsobené nedostatkem funkčního proteinu SMN (survival motor neuron). Tento protein je nezbytný pro správnou funkci a přežívání motoneuronů. Jeho deficit vede k progresivní degeneraci motoneuronů, následné denervaci kosterní svaloviny a rozvoji svalové atrofie [2].
Klinicky se onemocnění projevuje symetrickou svalovou slabostí s převahou postižení proximálních svalových skupin. Nejvýrazněji bývají postiženy svaly dolních končetin, trupu a respirační svalstvo. Senzitivní funkce, intelekt a kognitivní schopnosti zůstávají zpravidla zachovány [1,2].
Epidemiologie
Spinální svalová atrofie patří mezi nejčastější autozomálně recesivně dědičná onemocnění. Celosvětová incidence se pohybuje mezi 1 : 6 000 až 1 : 11 000 živě narozených dětí [2,6]. Frekvence heterozygotních přenašečů mutace genu SMN1 dosahuje přibližně 1 : 40 až 1 : 60 osob v běžné populaci [2]. V ČR se každý rok narodí okolo 10–11 dětí se SMA [3]. V ČR jsou pacienti se SMA systematicky sledováni v registru REaDY (www.ready.registry.cz), který shromažďuje údaje o léčbě a klinickém vývoji pacientů s hereditárními nervosvalovými onemocněními [18]. Podle exportu dat k 23. 6. 2026 zahrnovala analýza dětských pacientů se SMA 136 pacientů: 75 z FN Motol a Homolka, 38 z FN Brno, 16 z FN Ostrava a 7 z Fakultní Thomayerovy nemocnice [25].
Molekulární genetika
Ve více než 95 % případů je SMA způsobena homozygotní delecí genu SMN1 (survival motor neuron 1) lokalizovaného na chromozomu 5q13 [2]. Gen SMN1 kóduje protein SMN, který se podílí na sestřihu pre-mRNA a dalších buněčných procesech nezbytných pro přežívání motoneuronů. V těsné blízkosti genu SMN1 se nachází gen SMN2. Gen SMN2 produkuje pouze malé množství plnohodnotného SMN proteinu, přičemž počet jeho kopií představuje hlavní genetický modifikátor fenotypu [2,7]. Vyšší počet kopií genu SMN2 je zpravidla spojen s mírnějším klinickým průběhem a pozdějším nástupem symptomů [2].
Klasifikace a klinický obraz
Klasifikace SMA je tradičně založena na věku nástupu symptomů a nejvyšším dosaženém motorickém milníku v přirozeném průběhu onemocnění [1,2]. Uvedené charakteristiky vycházejí z historicky definovaných fenotypů neléčených pacientů, přičemž časně zahájená kauzální léčba může dnes klinický obraz významně modifikovat [2,5].
SMA typu 0 představuje nejzávažnější formu onemocnění s prenatálním začátkem, sníženými pohyby plodu, těžkou hypotonií a respirační insuficiencí přítomnou již po narození. SMA typu I (Werdnigova–Hoffmannova choroba) se manifestuje do 6. měsíce věku; pacienti v přirozeném průběhu nikdy nedosáhnou samostatného sedu a rozvíjí se u nich těžká svalová slabost s časnou respirační insuficiencí. SMA typu II začíná mezi 6. a 18. měsícem života, pacienti dosáhnou samostatného sedu, nikoli však samostatné chůze. Typická je progresivní proximální svalová slabost, skolióza a kontraktury. SMA typu III se manifestuje po 18. měsíci věku, pacienti dosáhnou samostatné chůze, která však může být v průběhu onemocnění ztracena. SMA typu IV představuje nejmírnější formu s nástupem v dospělosti a pomalu progredující proximální svalovou slabostí [1,2].
Diagnostika
Diagnostika SMA vychází z klinického obrazu charakterizovaného symetrickou proximální svalovou slabostí, hypotonií a hypo až areflexií při zachované senzitivitě. Diagnóza je potvrzena molekulárně genetickým průkazem delece nebo mutace genu SMN1, přičemž stanovení počtu kopií genu SMN2 má prognostický význam. EMG se využívá zejména v diagnosticky nejasných případech a prokazuje známky chronické denervace a reinervace. Zásadní význam má časná diagnostika umožňující zahájení léčby před vznikem ireverzibilního poškození motoneuronů [1–4].
Funkční hodnoticí škály
S nástupem kauzální léčby získalo zásadní význam standardizované hodnocení motorických funkcí, které umožňuje objektivní sledování průběhu onemocnění a léčebné odpovědi. V klinické praxi i ve studiích jsou nejčastěji využívány škály Children‘s Hospital of Philadelphia Infant Test of Neuromuscular Disorders (CHOP INTEND) a Hammersmith Infant Neurological Examination (HINE-2) u kojenců a pacientů s časným nástupem onemocnění, Hammersmith Functional Motor Scale Expanded (HFMSE) pro hodnocení hrubé motoriky a Revised Upper Limb Module (RULM) zaměřená na funkci horních končetin [8–10].
Léčba
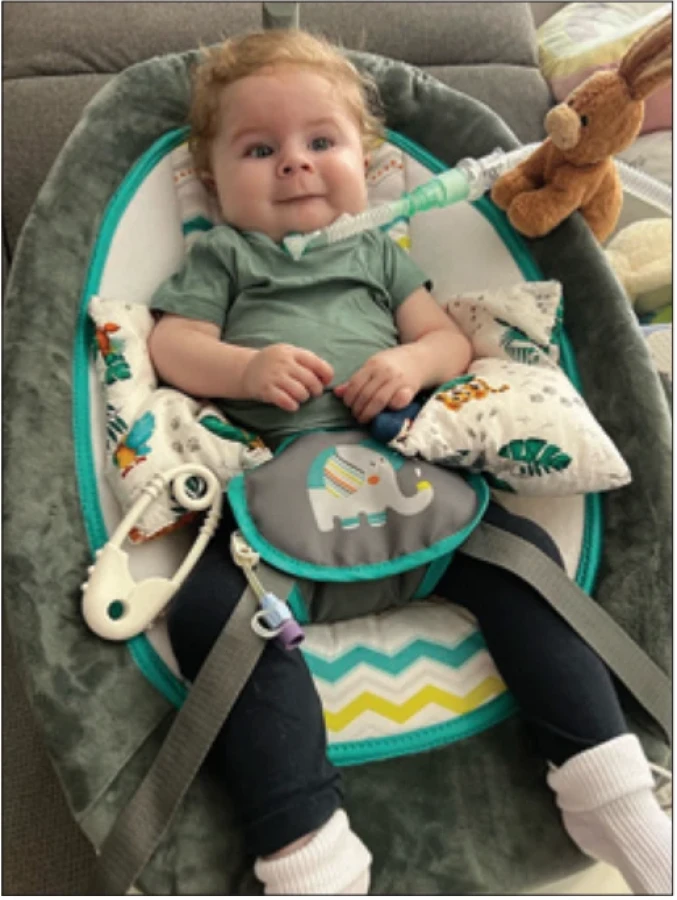
Léčba SMA prošla v posledních letech zásadní transformací. Do roku 2016 nebyla pro pacienty se SMA dostupná žádná kauzální léčba a péče byla založena výhradně na multidisciplinárním symptomatickém přístupu. Zásadní průlom představovalo schválení nusinersenu americkým Úřadem pro kontrolu potravin a léčiv (FDA) v prosinci 2016, následované registrací v Evropské unii v květnu 2017. Druhou schválenou léčebnou modalitou se stala genová terapie onasemnogenem abeparvovekem, registrovaná v Evropské unii v květnu 2020. Třetím registrovaným léčivým přípravkem je risdiplam, který je v ČR dostupný od března 2021 [2,5,20–22]. Zavedení léčiv modifikujících průběh onemocnění (disease-modifying therapies; DMT) zásadně změnilo přirozený průběh SMA a vedlo ke zlepšení přežití, motorických funkcí i kvality života pacientů. V současnosti jsou v klinické praxi dostupné tři kauzální terapeutické přístupy – antisense oligonukleotid nusinersen, perorální modifikátor sestřihu SMN2 risdiplam a genová terapie onasemnogen abeparvovec – které všechny zvyšují hladinu funkčního SMN proteinu, avšak liší se mechanizmem účinku, způsobem podání i farmakokinetickými vlastnostmi [4,5]. Klíčovým faktorem léčebného efektu je doba zahájení terapie. Současné poznatky jednoznačně ukazují, že nejlepších výsledků dosahují pacienti léčení v presymptomatickém stadiu, kdy ještě nedošlo k významné ztrátě motoneuronů. U těchto pacientů lze pozorovat dosažení motorických milníků odpovídajících zdravé populaci. U již symptomatických pacientů je efekt léčby limitován vzniklým poškozením motoneuronů a terapeutickým cílem je především stabilizace onemocnění, případně dosažení mírného zlepšení motorických funkcí [5,13]. Význam časného zahájení léčby ilustrují obr. 1 a 2. Zatímco u pacienta se SMA typu I diagnostikovaného až po rozvoji klinických příznaků přetrvává navzdory léčbě těžký neurologický deficit (obr. 1), pacient se SMA typu III léčený v časnějším stadiu onemocnění dosahuje minimálního funkčního omezení (obr. 2).

Nusinersen
Nusinersen je antisense oligonukleotid modifikující sestřih pre-mRNA genu SMN2, který zvyšuje produkci plnohodnotného proteinu SMN. Je indikován k léčbě 5q spinální svalové atrofie u pediatrických i dospělých pacientů [4,5,20]. Vzhledem k tomu, že nepřestupuje hematoencefalickou bariéru, podává se intratekálně v režimu čtyř nasycovacích dávek následovaných udržovací aplikací každé 4 měsíce. Účinnost nusinersenu byla prokázána napříč širokým spektrem pacientů se SMA. Dlouhodobá data potvrzují stabilizaci nebo zlepšení motorických funkcí a prodloužení přežití [5,11,15]. Limitací léčby zůstává nutnost opakovaných lumbálních punkcí, které mohou být technicky náročné zejména u pacientů se skoliózou nebo po instrumentaci páteře [5]. Léčba je celkově dobře tolerována, nejčastějšími nežádoucími účinky jsou přechodné postpunkční obtíže [5,11]. Nově je k dispozici také vysokodávkovaný režim nusinersenu. Studie DEVOTE prokázala klinický přínos vysokodávkovaného režimu nusinersenu ve srovnání s neléčenou srovnávací kohortou a potvrdila jeho přijatelný bezpečnostní profil. Ve srovnání se standardním nižším dávkováním nusinersenu však nebylo dosaženo statisticky významného rozdílu v klinické účinnosti [19]. V době přípravy článku je v ČR dostupný na základě individuální úhrady dle §16 zákona o veřejném zdravotním pojištění.
Risdiplam
Risdiplam je perorálně podávaný modifikátor sestřihu genu SMN2, indikovaný k léčbě 5q spinální svalové atrofie u pacientů s klinickou diagnózou SMA s jednou až čtyřmi kopiemi genu SMN2. Zvyšuje produkci SMN proteinu v CNS i periferních tkáních [5,12]. Studie FIREFISH a SUNFISH i následná dlouhodobá sledování prokázaly stabilizaci nebo zlepšení motorických funkcí u širokého spektra pacientů se SMA [5,11,16]. Hlavní výhodou léčby je neinvazivní podávání v domácím prostředí bez nutnosti opakovaných lumbálních punkcí. Léčba je obecně velmi dobře tolerována a zkušenosti z klinické praxe potvrzují minimální výskyt klinicky významných nežádoucích účinků [11,12]. Limitací perorální suspenze je nutnost každodenního podávání a uchovávání v chladničce, což může komplikovat cestování a delší pobyty mimo domov. V roce 2025 byla v USA a Evropské unii schválena také tabletová forma risdiplamu pro pacienty od 2 let věku a hmotnosti nad 20 kg, která nevyžaduje uchovávání v chladu a má srovnatelnou účinnost i bezpečnost [21]. V době přípravy článku však v ČR nemá stanovenu úhradu a je podobně jako vysokodávkovaný nusinersen dostupný na základě individuální úhrady dle §16.
Onasemnogen abeparvovec
Onasemnogen abeparvovec představuje genovou substituční terapii založenou na jednorázovém přenosu funkční kopie genu SMN1 prostřednictvím rekombinantního adeno-asociovaného virového vektoru sérotypu 9 (AAV9). V Evropské unii je indikován k léčbě pacientů s 5q SMA s bi-alelickou mutací genu SMN1 a klinickou diagnózou SMA typu I nebo s nejvýše třemi kopiemi genu SMN2 [5,22]. V ČR je v současnosti hrazena u pacientů do dne před dosažením 3 let věku, s tělesnou hmotností do 13,5 kg a maximálně třemi kopiemi genu SMN2. Léčba je podávána ve dvou národních neuromuskulárních centrech zapojených do Evropské referenční sítě (ERN EURO-NMD), a to ve FN Motol a Homolka a FN Brno.
Nejvýraznější terapeutický efekt byl prokázán u presymptomaticky léčených pacientů, u nichž bylo dosaženo motorického vývoje blížícího se fyziologické populaci. Přínos léčby byl potvrzen také u symptomatických pacientů s časným nástupem onemocnění, přičemž rozsah efektu významně závisí na době zahájení terapie [5,13,14,17]. Léčba vyžaduje pečlivé monitorování jaterních funkcí, hematologických parametrů a kardiálních biomarkerů vzhledem k riziku hepatotoxicity, trombocytopenie, trombotické mikroangiopatie a dalších imunitně zprostředkovaných komplikací [5,11].
Novou terapeutickou možnost představuje také intratekální podání onasemnogenu abeparvoveku. Studie STEER prokázala zlepšení motorických funkcí u pacientů ve věku 2–18 let při příznivém bezpečnostním profilu, který byl následně potvrzen i ve studii STRENGTH u dříve léčených pacientů [23,24]. Přesné postavení této léčebné modality v terapeutickém algoritmu SMA bude předmětem dalšího výzkumu.
Srovnání terapeutických přístupů
V současnosti nejsou k dispozici dostatečně robustní přímé komparativní studie, které by umožnily jednoznačně stanovit superioritu jednotlivých kauzálních terapií SMA. Volba léčebné strategie vychází z individuálního posouzení věku pacienta, klinického fenotypu, počtu kopií genu SMN2, rozsahu neurologického postižení, bezpečnostního profilu, dostupnosti jednotlivých léčebných modalit a preferencí pacienta a jeho rodiny [5,11,12]. V klinické praxi je možné terapii v odůvodněných případech změnit (switch), nejčastěji z důvodu technických obtíží spojených s intratekální aplikací, výskytu nežádoucích účinků nebo na přání pacienta či jeho rodiny. V ČR je využívána rovněž strategie tzv. bridgingu (překlenování), kdy je po stanovení diagnózy, např. v rámci novorozeneckého screeningu, zahájena dostupná kauzální léčba ještě před podáním genové terapie. Tento přístup vychází ze skutečnosti, že i krátké prodlení v zahájení léčby může vést k nevratné ztrátě motoneuronů [5,11]. Podle exportu dat registru REaDY k 23. 6. 2026 byla při posledním dostupném vyšetření kauzální léčba zaznamenána u 118 ze 136 analyzovaných dětských pacientů se SMA; 47 pacientů bylo léčeno onasemnogenem abeparvovekem, 42 risdiplamem, 27 nusinersenem a 2 pacienti kombinací risdiplamu a onasemnogenu abeparvoveku [25].
Multidisciplinární podpůrná péče
Navzdory dostupnosti kauzální léčby zůstává multidisciplinární péče nedílnou součástí managementu SMA. Zahrnuje rehabilitační péči, respirační podporu, nutriční intervenci, ortopedickou léčbu muskuloskeletálních komplikací a psychosociální podporu pacienta i jeho rodiny [1,4]. Mezinárodní doporučení zdůrazňují význam koordinované péče poskytované ve specializovaných neuromuskulárních centrech [1,4]. V ČR je péče o pacienty se SMA soustředěna do čtyř neuromuskulárních center (FN Motol, FN Brno, FN Ostrava a Thomayerova nemocnice), přičemž centra ve FN Motol a FN Brno jsou součástí evropské referenční sítě pro vzácná neuromuskulární onemocnění (ERN EURO-NMD). Významnou součást komplexní péče představuje také spolupráce s pacientskými organizacemi, které poskytují pacientům a jejich rodinám informační, sociální a psychologickou podporu. V ČR tuto roli dlouhodobě plní zejména organizace SMÁci.
Závěr
Spinální svalová atrofie představuje nejčastější autozomálně recesivně dědičné neuromuskulární onemocnění dětského věku. Zavedení kauzální léčby v posledním desetiletí zásadně změnilo přirozený průběh onemocnění a vedlo k významnému zlepšení přežití, motorických funkcí i kvality života pacientů. Klíčovým předpokladem dosažení optimálního léčebného efektu zůstává časná diagnostika a zahájení léčby před vznikem ireverzibilní ztráty motoneuronů, ideálně v presymptomatickém stadiu. Přestože se terapeutické možnosti nadále rozšiřují zůstává nedílnou součástí péče komplexní multidisciplinární management poskytovaný ve specializovaných neuromuskulárních centrech ve spolupráci s pacientem a jeho rodinou.
Zdroje
1. Mercuri E, Finkel RS, Muntoni F et al. Diagnosis and management of spinal muscular atrophy: Part 1. Recommendations for diagnosis, rehabilitation, orthopedic and nutritional care. Neuromuscul Disord 2018; 28 (2): 103–115. doi: 10.1016/j.nmd.2017.11.005.
2. Mercuri E, Sumner CJ, Muntoni F et al. Spinal muscular atrophy. Nat Rev Dis Primers 2022; 8 (1): 52. doi: 10.1038/s41572-022-00380-8.
3. Haberlová J, Hedvičáková P, Fuchsová P et al. Spinální svalové atrofie v dětském věku – aktuální stav léčby. Neurol Praxi 2022; 23 (1): 9–13.
4. Finkel RS, Mercuri E, Meyer OH et al. Diagnosis and management of spinal muscular atrophy: Part 2. Pulmonary and acute care; medications, supplements and immunizations; other organ systems; and ethics. Neuromuscul Disord 2018; 28 (3): 197–207. doi: 10.1016/j.nmd.2017.11.004.
5. Pera MC, Mercuri E. Treatment of spinal muscular atrophy. Curr Opin Pediatr 2024; 36 (6): 612–618. doi: 10.1097/MOP.0000000000001403.
6. Verhaart IEC, Robertson A, Wilson IJ et al. Prevalence, incidence and carrier frequency of 5q-linked spinal muscular atrophy: a literature review. Orphanet J Rare Dis 2017; 12 : 124. doi: 10.1186/s13023-017-0671-8.
7. Wirth B. Spinal muscular atrophy: in the challenge lies a solution. Trends Neurosci 2021; 44 (4): 306–322. doi: 10.1016/j.tins.2020.11.009.
8. Mercuri E, Finkel RS, Scoto M et al. Development of motor function scales in spinal muscular atrophy. Neuromuscul Disord 2020; 30 (9): 726–735.
9. Pane M, Coratti G, Brogna C et al. Functional motor scales in SMA: strengths and limitations. Neuromuscul Disord 2021; 31 (5): 431–439.
10. Glanzman AM, Mazzone ES, Main M et al. The evolving role of outcome measures in spinal muscular atrophy. Muscle Nerve 2022; 65 (1): 15–25. doi: 10.1016/j.nmd.2017.05.011.
11. Giess D, Erdos J, Wild C. An updated systematic review on spinal muscular atrophy patients treated with nusinersen, onasemnogene abeparvovec, risdiplam or combination therapies. Eur J Paediatr Neurol 2024; 51 : 84–92. doi: 10.1016/j.ejpn.2024.06.004.
12. Bagga P, Singh S, Ram G et al. Current therapeutic advancements in spinal muscular atrophy. Front Neurol 2024; 15 : 1368658.
13. Cooper K, Nalbant G, Sutton A et al. Systematic review of presymptomatic treatment for spinal muscular atrophy. Int J Neonatal Screen 2024; 10 (3): 56. doi: 10.3390/ijns10030056.
14. McPheron MA, Felker MV. Clinical perspectives: treating spinal muscular atrophy. Mol Ther 2024; 32 (8): 2489–2504. doi: 10.1016/j.ymthe.2024.06.020.
15. Finkel RS, Mercuri E, Darras BT et al. Nusinersen versus sham control in infantile-onset spinal muscular atrophy. N Engl J Med 2017; 377 (18): 1723–1732. doi: 10.1056/NEJMoa1702752.
16. Mercuri E, Deconinck N, Mazzone ES et al. Safety and efficacy of once-daily risdiplam in type 2 or non-ambulant type 3 SMA (SUNFISH Part 2). Lancet Neurol 2022; 21 (1): 42–52. 10.1016/S1474-4422 (21) 00367-7.
17. Mendell JR, Al-Zaidy S, Shell R et al. Single-dose gene-replacement therapy for spinal muscular atrophy. N Engl J Med 2017; 377 : 1713–1722. doi: 10.1056/NEJMoa1706198.
18. Strenková J, Voháňka S, Haberlová J et al. REaDY – český registr svalových dystrofií. Cesk Slov Neurol N 2014; 77/110 (2): 230–234.
19. Finkel RS, Crawford TO, Mercuri E et al. High-dose nusinersen for spinal muscular atrophy: a phase 3 randomized trial. Nat Med 2026; 32 (3): 1095–1104. doi: 10.1038/s41591-025-04193-6.
20. European Commission. Spinraza (nusinersen): summary of product characteristics. [online]. Available from: https: //www.ema.europa.eu/en/medicines/human/EPAR/spinraza.
21. European Commission. Evrysdi (risdiplam): summary of product characteristics. [online]. Available from: https: //ec.europa.eu/health/documents/community-register/2023/20230816160248/anx_160248_sk.pdf.
22. European Commission. Zolgensma (onasemnogene abeparvovec): summary of product characteristics. [online]. Available from: https: //www.ema.europa.eu/en/medicines/human/EPAR/zolgensma.
23. Proud CM, Vũ DC, Wilmshurst JM et al. Intrathecal onasemnogene abeparvovec in treatment-naive patients with spinal muscular atrophy: a phase 3, randomized controlled trial. Nat Med 2026; 32 (2): 481–487. doi: 10.1038/s41591-025-04103-w.
24. Kwon JM, Munell F, Le Goff L et al. Intrathecal onasemnogene abeparvovec for treatment-experienced patients with spinal muscular atrophy: a phase 3b, open-label trial. Nat Med 2026; 32 (2): 488–493. doi: 10.1038/s41591-025-04119-2.
25. Mokrá L, Ježková M, Svoboda M. Léčba dětských pacientů se spinální muskulární atrofií v České republice. Data registru REaDY, export 23. 6. 2026 [prezentace; nepublikovaná data]. Brno: Institut biostatistiky a analýz; 2026.
Štítky
Dětská neurologie Neurochirurgie NeurologieČlánek vyšel v časopise
Česká a slovenská neurologie a neurochirurgie
2026 Číslo S1
- Kalkulačka Naxiva − aplikace pro snadnou preskripci extraktu z léčebného konopí
- Interaktivní kazuistika: Léčba neuropatické bolesti u pacientky s neurodegenerativním onemocněním
- Potenciál vinpocetinu v léčbě kardiovaskulárních onemocnění
- Hybridní kooperující komplexy v léčbě osteoartrózy
- Využití léčebného konopí u pacientů s fibromyalgií ke zmírnění bolesti a depresivity
Nejčtenější v tomto čísle
- Léčba spinální svalové atrofie u dospělých – zkušenosti s inovativní terapií v klinické praxi
- Novorozenecký laboratorní screening a diagnostika pacientů se spinální svalovou atrofií
- Editorial
- Spinální svalová atrofie u dětských pacientů