Abstrakta přednášek z XXII. semináře mladých revmatologů
Autoři:
M. Olejárová
Působiště autorů:
Revmatologický ústav a Revmatologická klinika 1. LF UK, Praha
Vyšlo v časopise:
Čes. Revmatol., 34, 2026, No. 1, p. 15-26.
Kategorie:
Abstrakta
Tradiční seminář mladých revmatologů, v pořadí již XXII., se konal ve dnech 23. až 25. dubna 2026 v Novém Městě na Moravě. Jeho organizátory byli Kristýna Bubová (Revmatologický ústav Praha) a Jakub Videman (FN Olomouc), odborným garantem byl prof. MUDr. Ladislav Šenolt, Ph.D.
SAPHO syndrom – kazuistika pacienta
Bednářová S.
Revmatologický ústav Praha, Revmatologická klinika
1. LF UK, Praha
Cílem sdělení je prezentovat kazuistiku pacienta s hereditární autozomálně dominantní exostosis multiplex a recentně diagnostikovaným SAPHO syndromem.
Jedná se o 51letého pacienta s diagnózou AD hereditární exostosis multiplex s familiárním výskytem onemocnění v rodině (otec, strýc a dědeček z otcovy strany), s arteriální hypertenzí a stavem po opakovaných operačních výkonech pro exostózy. Pacient byl hospitalizován pro bolesti bederní páteře (maximum obtíží vleže v nočních hodinách, ustupující do 60 min po rozcvičení) a suspekci na SAPHO syndrom.
Objektivně prokázáno omezení rotace páteře, lateroflexe a flexe v kyčelních kloubech, nižší tělesný vzrůst při skeletální dysplazii, přítomnost exostóz na dlouhých kostech; dále zjištěna přítomnost akné. Laboratorně nalezeny vysoké hodnoty CRP, FW, mírná elevace ALT, v krevním obraze přítomna leukocytóza s převahou v neutrofilů, hypochromní anemie a trombocytóza.
Ze zobrazovacích metod před přijetím provedena MR, kterou jednak vyloučena spondylodiscitida, jednak nalezeny edematózní změny Th a L páteře; PET-CT bez průkazu malignity a zánětlivých změn. Na základě snímků CT s kontrastem vysloveno podezření na SAPHO syndrom. V průběhu hospitalizace v revmatologickém ústavu byla doplněna sonografie s fyziologickým nálezem, echokardiografie bez významné patologie, denzitometrie s průkazem osteoporózy a komplexní RTG vyšetření, které prokázalo nemarginální syndesmofyty na páteři a exostózy a kterým druhotně vyloučena sakroiliitida.
Diagnóza SAPHO syndromu učiněna na podkladě stanoviska druhého čtení snímků MR Th a LS páteře ze 09/2025 s popisem změn charakteru systémového zánětlivého postižení SAPHO a zároveň odlišením od obrazu hereditární exostosis multiplex. SAPHO syndrom je autoinflamatorní kostní onemocnění, které může být asociované s kožními projevy.
Stanovení konečné diagnózy u pacienta s hereditární exostosis multiplex bylo diagnosticky náročné. Po vyloučení systémového zánětlivého onemocnění (absence typické distribuce změn při ankylozující spondylitidě na MR, radiologicky bez průkazu sakroiliitidy) byla definitivní diagnóza určena až na základě opakovaného hodnocení MR, které prokázalo změny na páteři neodpovídající obrazu exostosis multiplex. Zatímco u exostosis multiplex dochází k postižení v oblasti chondrogenní osifikace, páteř osifikuje desmogenně, což vedlo k odlišení obou patologických procesů.
Sakroiliitida u enteropatické spondyloartritidy: Lze nalézt rozdíl?
Bodnárová M.¹, Ondrejčáková L.¹, Grega T.², Šenolt L.¹, Pavelka K.¹, Bubová K.¹
¹Revmatologický ústav Praha a Revmatologická klinika
1. LF UK, Praha
²Interní klinika 1. LF UK a ÚVN, Praha
Enteropatická spondyloartritida (eSpA) představuje specifický podtyp spondyloartritid asociovaný s idiopatickými střevními záněty (IBD). Postižení sakroiliakálních (SI) kloubů může zůstávat klinicky němé, což vede k jeho poddiagnostikování a diagnostickému zpoždění. Magnetická rezonance (MR) umožňuje detekci časných zánětlivých i chronických strukturálních změn, nicméně údaje o anatomické distribuci lézí SI kloubů u eSpA jsou omezené a není zcela jasné, zda se tyto vzorce liší od axiální spondyloartritidy (axSpA). Cílem práce bylo porovnat přítomnost a prostorovou distribuci aktivních a chronických MR lézí SI kloubů mezi pacienty s eSpA a axSpA.
Do analýzy bylo původně zařazeno 121 pacientů s klinickým podezřením na eSpA, přičemž MR SI kloubů bylo dostupné u 62 z nich. U 38 pacientů byla potvrzena sakroiliitida dle MR kritérií a tvořili finální kohortu eSpA, která byla porovnána s 38 pacienty s axSpA párovanými dle věku a délky trvání onemocnění. MR nálezy byly hodnoceny pomocí skórovacího systému SPARCC se zaměřením na aktivní zánětlivé i strukturální změny. Distribuce lézí byla analyzována ve čtyřech kvadrantech SI kloubů a v jednotlivých kompartmentech (ventrální, střední, dorzální) na semikoronárních řezech. Hodnocení bylo provedeno nezávisle dvěma zaslepenými hodnotiteli s vysokou inter-reader shodou (Cohenovo κ 0,69–0,86). Statistická analýza zahrnovala chí-kvadrát test, Fisherův exaktní test a logistickou regresi.
Výsledky ukázaly, že edém kostní dřeně byl častější v dolních kvadrantech (Q3–Q4) s trendem k dorzální predominanci. Tuková metaplazie se vyskytovala převážně v kvadrantech Q2–Q4 a ve středním kompartmentu. Eroze byly nejčastější v Q1 a Q4 a rovněž ve středním kompartmentu. Léze typu backfill nevykazovaly významnou asociaci s lokalizací. Ankylóza byla častější v dorzálním a středním kompartmentu. Při srovnání s axSpA nebyly nalezeny rozdíly v distribuci edému kostní dřeně ani tukové metaplazie. Naopak eroze byly signifikantně častější u eSpA, zejména ve středním kompartmentu (Q1–Q3) a ve ventrální části (Q1, Q3). Ankylóza byla u eSpA častější v horní dorzální části SI kloubu, zatímco výskyt lézí typu backfill se mezi skupinami nelišil.
Závěrem lze shrnout, že aktivní i strukturální MR léze SI kloubů u eSpA vykazují specifické prostorové distribuční vzorce. Ve srovnání s axSpA je u eSpA vyšší prevalence erozí a ankylózy v určitých oblastech
SI kloubů, zatímco edém kostní dřeně, tuková metaplazie a backfill jsou mezi oběma podtypy srovnatelné. Tyto poznatky mohou přispět k lepšímu pochopení charakteru axiálního postižení u eSpA a ke zpřesnění diagnostických přístupů.
Ischemie horních končetin u antisyntetázového syndromu s dominantním plicním postižením – kazuistické sdělení
Čižmáriková T.
Revmatologický ústav Praha, Revmatologická klinika
1. LF UK, Praha
Polymyozitida je vzácné zánětlivé onemocnění projevující se svalovou slabostí, převážně v oblasti proximálních svalových skupin. Typický je myogenní nález na EMG, elevace kreatinkinázy a zánětlivý infiltrát ve svalové biopsii. Diagnostiku podporuje průkaz myozitid-specifických autoprotilátek. Antisyntetázový syndrom je klinický komplex zahrnující myozitidu, intersticiální plicní postižení, Raynaudův fenomén, artritidu a tzv. „ruce mechanika“. Nejčastější protilátkou je anti-Jo-1.
Kazuistické sdělení, které bude prezentované, pojednává o 61letém pacientovi, který byl přijat do Revmatologického ústavu v Praze k dovyšetření suspektního systémového onemocnění pojiva. V diferenciální diagnostice byl zvažován antisyntetázový syndrom při pozitivitě anti-Ro52 protilátek. Obtíže začaly na podzim 2025 rychlou progresi intersticiálního plicního postižení. Stav vedl k rozvoji akutního respiračního selhání s nutností umělé plicní ventilace. Během hospitalizace byla zahájena intenzivní imunosupresivní léčba včetně pulzní kortikoterapie a následně podání rituximabu. Postupně došlo k částečnému zlepšení klinického i respiračního stavu. Pacient byl při přijetí bez klidové dušnosti, přetrvávala výrazná únava a svalová slabost dolních končetin. Objektivně přítomná středně těžká proximální svalová slabost (svalový test 65/100). Laboratorně bez známek aktivity systémového zánětu, hladiny kreatinkinázy a myoglobinu v referenčním rozmezí, ANA pozitivní v titru 1 : 640 s cytoplazmatickým fluorescenčním typem AC-21. Opakovaně byla potvrzena pozitivita anti-Ro52 protilátek. V Revmatologickém ústavu důkladné přešetření při kombinaci těžkého intersticiálního plicního postižení, svalové slabosti a imunologické positivity vedlo k podezření na antisyntetázový syndrom. Terapeuticky se započalo postupné snižování systémové kortikoterapie a po mezioborové konzultaci byla doplněna imunosupresivní léčba o mykofenolát mofetil. Co se týče ischemické manifestace, tak první obtíže se objevily v říjnu 2025 jako bolestivé ischemické změny prstu. Pacient zpočátku potíže přisuzoval opakované expozici chladu a práci ve vodním prostředí. Nicméně docházelo k progresi ischemie s rozvojem nekrózy. V prosinci 2025 byla provedena amputace distální části IV. prstu levé horní končetiny pro suchou gangrénu. Otázkou zůstává, zda by nález mohl být hodnocen jako projev systémového autoimunitního onemocnění.
Těžká digitální ischemie je vzácný, ale popsaný projev antisyntetázového syndromu. V letech 2009–2020 byla Japanese Dermatological Association provedena retrospektivní studii u 46 pacientů s anti-ARS protilátkami, kde byla ischemie přítomna u 8,7 % případů. Charakteristiky pa-
cientů s vážnou digitální ischemii byly následující: Medián
věku činil 74 let a ženy tvořily 75 % souboru. Protilátky
anti-Jo-1 byly přítomny u dvou pacientů (50 %), Raynaudův fenomén a intersticiální plicní onemocnění byly zaznamenány u čtyř pacientů (100 %), zatímco myozitida byla přítomna u tří pacientů (75 %). Nejčastěji byly současně přítomny Raynaudův fenomén, myozitida a intersticiální plicní postižení. Raynaudův fenomén a myozitida byly identifikovány jako rizikové faktory rozvoje ischemie. Digitální nekróza nebo gangréna může být manifestací systémového autoimunitního onemocnění. Další studie popisují u antisyntetázového syndromu mikrovaskulární změny při kapilaroskopii (avaskulární oblastí, SSc-like vzorec), které však ne vždy korelují s klinickou digitální ischemii. U našeho pacienta byla rovněž provedena kapilaroskopie, která prokázala pouze mírné abnormality v mezích normy.
Digitální ischemie byla prvním závažným klinickým projevem vedoucím k hospitalizaci pacienta. K manifestaci došlo před rozvojem typického obrazu antisyntetázového syndromu. V dalším průběhu dominovalo intersticiální plicní postižení a svalová slabost. Literární údaje popisují možnost vaskulopatických projevů u anti-ARS pozitivních myozitid. V našem případě zůstává otázkou, zda ischemie byla časným projevem onemocnění nebo zda šlo o jinou etiologii. Digitální ischemie může být, byť velmi vzácně, časným projevem antisyntetázového syndromu. Nález může předcházet typickým klinickým projevům myozitidy. Při nejasné ischemii prstů je nutné myslet na systémové onemocnění pojiva. Včasná diagnostika umožňuje zahájení imunosupresivní léčby.
Variabilita srdeční frekvence odráží subklinickou aterosklerózu u systémové sklerodermie a idiopatických zánětlivých myopatií
Závada D.1, 2, Oreská S.1, 2, Prokopcová A.1, 2, Wunsch H.1, 2, Kudlička J.3, Tuka V.3, Mikeš O.3, Krupičková Z.3, Šatný M.3, Chytilová E.3, Kvasnička J.3, Spiritovic M.1, Vala B.1, Česák P.4, Rybář M.5, Pavelka K.1, 2, Šenolt L.1, 2, Bečvář R.1, 2, Vrablík M.3, Vencovský J.1, 2, Tomčík M.1, 2
1Revmatologický ústav Praha
2Revmatologická klinika 1. LF UK, Praha
3III. interní klinika 1. LF UK a VFN, Praha
4Fakulta tělesné výchovy a sportu UK, Praha
5Fakulta biomedicínského inženýrství ČVUT, Kladno
Úvod: Snížená variabilita srdeční frekvence (heart rate variability – HRV), neinvazivní marker funkce autonomního nervového systému (ANS), je spojena s kardiovaskulární (KV) morbiditou a mortalitou. Pacienti se systémovou sklerodermií (SSc) a idiopatickými zánětlivými myopatiemi (IZM) nesou zvýšené KV riziko, které je rutinními predikčními nástroji často podceňováno.
Metodika: Provedli jsme retrospektivní analýzu pacientů s SSc (splňující klasifikační kritéria ACR/EULAR 2013) a IZM (splňující klasifikační kritéria ACR EULAR 2017), bez manifestního KV onemocnění, u nichž bylo provedeno hodnocení KV rizika a kteří měli dostupný EKG záznam pro zhodnocení HRV.
Hodnocení KV rizika bylo provedeno pomocí systémů SCORE, SCORE2, mSCORE (= SCORE×1,5). Pacienti také podstoupili ultrazvukové vyšetření karotid. HRV byla kvantifikována pomocí kvadratického průměru po sobě jdoucích rozdílů (root mean square of successive differences – RMSSD). RMSSD silně pozitivně koreluje s vagovou aktivitou (marker funkce parasympatiku). Hodnoty RMSSD byly porovnány se zdravými kontrolami z publikované kohorty.
Výsledky: Celkem bylo zařazeno 68 pacientů: 38 s SSc (26 s limitovanou kožní formou (lc)SSc, 12 s difuzní kožní formou (dc)SSc; průměrný věk ± SD 52,8 ± 13,2 let) a 30 s IZM (průměrný věk ± SD 55,2 ± 15,3 let).
RMSSD bylo u pacientů s SSc signifikantně sníženo ve srovnání se zdravými kontrolami [medián (IQR) 18 (11–25) vs. 27 (18–29); p = 0,003]. Toto snížení bylo patrné jak u lcSSc [20 (11–24) vs. 25 (18–29); p = 0,018], numericky u dcSSc [14 (13–37) vs. 29 (27–34); p = 0,063]. U IZM bylo RMSSD sníženo pouze numericky [20 (14–26) vs. 23 (18–29); p = 0,12].
Snížená vagová aktivita byla nezávisle asociována s vyšší hodnotou CIMT (tloušťka vrstvy intimy a media karotid), markerem subklinické aterosklerózy, po adjustaci na věk a pohlaví u IZM [log(RMSSD), β = −0,107, p = 0,003] i u dcSSc [log(RMSSD), β = −0,33, p = 0,002]
Nebyla zjištěna žádná signifikantní asociace mezi HRV a tradičními skóre kardiovaskulárního rizika (SCORE,
SCORE2 ani mSCORE).
Závěr: Pacienti se SSc a IZM vykazují sníženou vagovou aktivitu, která úzce souvisí s ultrazvukovými ukazateli subklinické aterosklerózy, nikoliv však s tradičními skóre kardiovaskulárního rizika. Absence této asociace spolu se silným vztahem k ultrazvukovým nálezům může naznačovat, že HRV zachycuje komponenty kardiovaskulárního rizika, jež konvenční rizikové algoritmy nereflektují.
Podpořeno MZČR023708 a SVV260764.
Sérový uromodulin jako potenciální marker renální tubulární funkce u pacientů s primární hyperurikemií a dnou
Dionigi F.1, Pavelcová K.1, Pavlíková M.2, Stibůrková B.1, 3, 4
1Revmatologický ústav Praha
2Katedra pravděpodobnosti a matematické statistiky,
Matematicko-fyzikální fakulta UK, Praha
3Revmatologická klinika 1. LF UK, Praha
4Klinika pediatrie a dědičných poruch metabolismu
1. LF UK a VFN, Praha
Úvod/cíl práce: Tradiční markery funkce ledvin, zejména sérový kreatinin a odhadovaná glomerulární filtrace (eGFR), primárně odrážejí glomerulární filtraci a nemusejí zachytit časné poškození renálních tubulů. Uromodulin je ledvinově specifický protein produkovaný v tlustém vzestupném raménku Henleovy kličky a v časném distálním tubulu. Je nejhojnějším proteinem v moči a je přítomen také v séru, kde jeho hladiny odrážejí integritu renálních tubulů, funkci ledvin a kardiometabolické riziko. Vztah mezi sérovým uromodulinem a primární hyperurikemií či dnou však dosud nebyl systematicky studován.
Metody: Sérový uromodulin byl stanoven metodou ELISA u 453 jedinců z následujících podskupin: pediatričtí pa-
cienti s hyperurikemií (n = 67), dospělí s primární hyper-
urikemií (n = 61), dospělí s primární dnou (n = 249) a jedinci z běžné populace jako kontrolní skupina (n = 76). Mezi jednotlivými podskupinami byly pomocí lineárních regresních modelů porovnány hodnoty sérového uromodulinu, sérového kreatininu, eGFR, hmotnosti, obvodu pasu a poměru pasu k výšce (WHtR).
Výsledky: Hladiny sérového uromodulinu se mezi skupinami významně lišily (F 3,449) = 39,28; p < 0,001). Ve srovnání s kontrolami z běžné populace byly hladiny uromodulinu významně nižší u pediatrických pacientů s hyperurikemií (β = –0,77; p < 0,001), dospělých s hyperurikemií
(β = –0,61; p < 0,001) a dospělých s dnou (β = –0,57;
p < 0,001). Vyšší věk a vyšší tělesná hmotnost byly nezávisle spojeny s nižšími hladinami uromodulinu. Markery centrální obezity (obvod pasu, WHtR) vykazovaly konzistentní inverzní asociaci s uromodulinem napříč skupinami (β = –0,82 až –1,78; p < 0,001), bez významné interakce podle diagnózy. Po logaritmické úpravě dat se ukázalo, že vyšší uromodulin je významně spojen s nižším kreatininem
(β = –0,46; p < 0,001). Asociace s eGFR byly nejsilnější u dny (β = 0,009; p < 0,001) a pediatrické hyperurikemie
(β = 0,0039; p = 0,026), zatímco u kontrol a dospělých s hyperurikemií nebyly statisticky významné.
Závěr: Hladiny sérového uromodulinu jsou snížené u pacientů s primární hyperurikemií a dnou a negativně korelují s věkem a centrální obezitou. Naše výsledky podporují koncept, že sérový uromodulin odráží tubulární funkci spíše než glomerulární filtraci a může představovat citlivý marker integrity renálních tubulů u pacientů s primární hyperurikemií a dnou.
Podpořeno RVO 00023728 a BBMRICZ LM2023033.
Keď radosť strieda bolesť – osteoporóza asociovaná s graviditou a laktáciou
Gajdárová L.
Fidelitas s.r.o., reumatologická a osteologická ambulancia, Bratislava, SR
Osteoporóza asociovaná s graviditou a laktáciou (pregnancy and lactation associated osteoporosis – PLO) je veľmi zriedkavá komplikácia gravidity a laktácie. Podľa dostupných údajov je frekvencia asi 0,4 prípadov na 100 000 žien, resp. 4 až 8 prípadov na 1 milión pôrodov. PLO býva poddiagnostikovaná, pretože bolesť chrbta je často pripisovaná samotnej gravidite. Novšie registre a databázy zachytávajú viac prípadov, takže jej skutočný výskyt môže byť mierne vyšší, ako sa pôvodne predpokladalo. PLO je definovaná vznikom atraumatických fraktúr, najčastejšie vertebrálnych, a to v 3. trimestri alebo v prvých mesiacoch po pôrode. Pomerne typicky je u primipary vo veku okolo 30–40 rokov. Patomechanizmus PLO je multifaktoriálny a vzniká kombináciou fyziologických zmien gravidity/laktácie a predispozičných faktorov ženy. Vzniká pravdepodobne vtedy, keď sa k fyziologickej resorpcii pridá nízka vrcholová kostná hmota (žena vstupuje do gravidity s nižšou kostnou rezervou), genetická predispozícia (mutácie LRP5, WNT1, COL1A1/
COL1A2), deficit vitamínu D3, nízky body mass index či poruchy osteoblastickej funkcie. Ak je teda prítomná predispozícia u pacientky, resorpcia v gravidite a laktácií presiahne kompenzačné mechanizmy a vznikajú fragilné fraktúry.
V kazuistike predstavíme 39-ročnú pacientku s osteogenesis imperfecta. V januári 2019 porodila prirodzenou cestou zdravé bábätko. Asi 2 týždne po pôrode ale radosť z dieťatka vystriedala výraznejšia bolesť chrbtice. Pre bolesti chrbtice bola vyšetrená ortopédom, ktorý indikoval magnetickú rezonanciu, ktorá poukázala na kompresívne fraktúry Th7 až L1 a zvýraznenú hrudnú kyfózu. Denzitometria na našom pracovisku preukázala kostnú hmotu pod očakávaným rozsahom pre daný vek.
Osteogenesis imperfecta alebo iné genetické poruchy kolagénu sú známe rizikové faktory PLO. Pacientky s osteogenesis imperfecta majú často nízku vrcholovú kostnú hmotu, zníženú kvalitu kostnej matrix a kosť je štrukturálne oslabená. U niektorých žien môže byť PLO často prvým prejavom latentnej genetickej predispozície. Aj keď sa PLO nedá úplne predvídať, väčšinou vzniká u žien s predispozíciou. Cieľom prevencie je preto identifikovať rizikové ženy (osteogenesis imperfecta a iné genetické poruchy kolagénu, rodinná anamnéza osteoporózy, nízka vrcholová kostná hmota, dlhodobá liečba glukokortikoidmi, chronický deficit vitamínu D, nízke BMI) a ideálne je sa u týchto žien pokúsiť zabezpečiť dobrú kostnú rezervu a korigovať Ca-P metabolizmus a vitamín D3 ešte pred graviditou.
Stillova choroba jako příčina teploty nejasného původu
Kostelníková P., Skácelová M., Horák P.
III. interní klinika – nefrologická, revmatologická a endokrinologická LF UP a FN, Olomouc
Horečka nejasného původu (Fever of Unknown Origin – FUO) je definována jako teplota ≥ 38,3 °C trvající déle než 3 týdny bez objasněné příčiny po odpovídajícím základním vyšetřovacím procesu. Spektrum etiologií zahrnuje infekční, nádorová, autoimunitní a autoinflamatorní onemocnění, přičemž významnou, byť méně častou příčinou především u mladších pacientů je Stillova choroba.
Stillova choroba je systémové autoinflamatorní onemocnění charakterizované febriliemi, lososovým exantémem, artritidou či artralgiemi a výraznou elevací zánětlivých parametrů, včetně feritinu. Diagnostika je založena na klinických kritériích (např. Yamaguchiho) a na vyloučení jiných příčin FUO. Onemocnění může probíhat v monocyklické, polycyklické nebo chronické formě s rizikem závažných komplikací, včetně syndromu aktivovaných makrofágů (MAS).
Přednáška se zaměřuje na systematický diagnostický přístup k pacientovi s FUO, diferenciální diagnostiku s důrazem na revmatologické příčiny a na rozpoznání klinických a laboratorních znaků typických pro Stillovu chorobu. Přednáška obsahuje i kazuistické sdělení a soubor pacientů s FUO a Stillovou chorobou. Cílem je zdůraznění včasné diagnostiky a mezioborové spolupráce pro zlepšení prognózy u našich pacientů.
Podpořeno Grant AZV, GA ČR: Supported by: Grant Agency of Ministry of Health of the Czech Republic (MZ-CR VES15-28659A, MH-CR VES15-28659A), Grant of Czech Science Foundation.
Rozdíly v expresi genů BMP a mTOR u nově diagnostikovaných a chronických idiopatických zánětlivých myopatií
Lážnovská L.1, 2, Vernerová L.1, Lachman M.1, 2, Balounová V.1, Klein M.1, 3, Mann H.1, 3, Oreská S.1, 3, Tomčík M.1, 3, Ukropec J.4, Ukropcová B.4, 5, Vencovský J.1, 3
¹Revmatologický ústav Praha
²Katedra fyziologie, Přírodovědecká fakulta UK, Praha
3Revmatologická klinika 1. LF UK, Praha
⁴Ústav experimentální endokrinologie, Biomedicínské
výzkumné centrum, Slovenská akademie věd, Bratislava, SR
⁵Ústav patofyziologie, LF Univerzity Komenského, Bratisla-
va, SR
Cíl: Idiopatické zánětlivé myopatie (IIM) jsou charakterizovány chronickým zánětem svalové tkáně vedoucím k progresivní svalové slabosti a funkčnímu postižení. U řady pacientů však svalová slabost přetrvává i po kontrole zánětlivé aktivity, což naznačuje podíl mechanismů přesahujících samotné imunitně zprostředkované poškození svalových vláken, zejména poruchy svalové regenerace a anabolické signalizace. Předchozí studie prokázaly změněné cirkulující hladiny i genovou expresi myostatinu a follistatinu u pacientů s chronickou IIM ve srovnání se zdravými kontrolami, což ukazuje na dysregulaci osy myostatin/follistatin. Pozornost se proto zaměřila na downstream anabolické dráhy regulující syntézu proteinů, růst svalových vláken a aktivaci satelitních buněk, především signalizační dráhy IGF-1/PI3K/Akt/mTOR a BMP, které patří mezi klíčové regulátory svalové hmoty a regenerace. Chronická expozice prozánětlivým cytokinům může tyto kaskády narušovat na více molekulárních úrovních včetně genové exprese, což může přispívat k nedostatečné aktivaci anabolických programů a defektní reparaci svalové tkáně u IIM. Údaje o expresi komponent těchto drah přímo ve svalové tkáni pacientů s IIM však zůstávají omezené.
Metody: Studijní soubor zahrnoval nově diagnostikované pacienty s IIM (IIM-M0), pacienty s chronickou IIM (IIM-Ch) a zdravé dárce (HD). U všech účastníků byly odebrány vzorky svalové biopsie. Genová exprese vybraných komponent BMP signalizační dráhy (BMPR1A, BMPR2, SMAD1, SMAD5, SMAD8) a signalizační dráhy IGF-1/PI3K/AKT1/mTOR byla analyzována metodou qPCR. Velikost jednotlivých skupin byla n = 16 pro každý podskupinu (IIM-M0, IIM-Ch, HD).
Výsledky: Předběžná analýza genové exprese signalizační dráhy BMP ve svalové tkáni odhalila významné rozdíly mezi studovanými skupinami. Exprese genů BMPR1A
(p < 0,0001), SMAD1, SMAD5 (p < 0,0001) a SMAD8
(p = 0,0015) byla výrazně snížena u skupiny IIM-M0 ve srovnání s IIM-Ch. Ve srovnání se zdravými kontrolami byla u IIM-M0 rovněž významně nižší exprese BMPR1A
(p = 0,0003), SMAD1 (p = 0,0259) a SMAD5 (p < 0,0001). Analýza exprese genů signalizační dráhy IGF-1/AKT/mTOR ve svalové tkáni také prokázala významné rozdíly mezi skupinami. U nově diagnostikované IIM byla ve srovnání se zdravými kontrolami snížena exprese genů PIK3CA
(p = 0,0166), RAPTOR (p < 0,0001), RICTOR (p = 0,0003), EIF4E (p = 0,0017) a p70S6K (p = 0,0025). Ve srovnání s chronickou IIM byla u nově diagnostikované IIM rovněž nižší exprese RAPTOR (p < 0,0001), RICTOR (p = 0,0019), EIF4E (p = 0,0044) a p70S6K (p = 0,0129). Současně jsme u nově diagnostikované IIM zaznamenali zvýšenou expresi genů PIK3R1
(p = 0,0009) a mTOR (p = 0,0127) ve srovnání se zdravými kontrolami. U genů IGF1R, IRS1 a AKT1 nebyly zjištěny statisticky významné rozdíly.
Shrnutí: Genová exprese vybraných komponent signalizačních drah BMP a IGF-1/PI3K/Akt/mTOR se liší mezi nově diagnostikovanými pacienty s IIM, pacienty s chronickou IIM a zdravými kontrolami. Snížená exprese několika genů BMP dráhy spolu se změněnou expresí mTOR v časné fázi IIM naznačuje změny v anabolické signalizaci spojené s tímto onemocněním. Tato předběžná zjištění je však nutné potvrdit na úrovni proteinové exprese a fosforylace.
Studie byla podpořena Univerzitou Karlovou, projekt GAUK č. 464925, granty Ministerstva zdravotnictví České republiky (č. NU21-05-00322; 00023728) a projektem BBMRI.cz, reg. č. LM2023033.
Clusterin a jeho role u revmatických onemocnění
Ondrejčáková L., Kropáčková T.
Revmatologický ústav Praha a Revmatologická klinika
1. LF UK, Praha
Clusterin (apolipoprotein J) je multifunkční glykoprotein, který se podílí na regulaci apoptózy, oxidačního stresu a imunitní odpovědi. Uplatňuje se jak v neurologických, tak revmatických onemocněních, kde plní především cytoprotektivní a imunomodulační funkce. V nervovém systému přispívá k ochraně neuronů, omezení agregace poškozených proteinů a regulaci zánětlivých procesů. V oblasti revmatologie se podílí na ochraně kloubních tkání, regulaci komplementového systému a modulaci buněčné smrti, čímž může snižovat tkáňové poškození. Jeho zvýšená exprese je často spojena se zánětem a buněčným stresem napříč různými chorobami.
Díky těmto vlastnostem je clusterin považován za potenciální biomarker i terapeutický cíl, přesto jeho přesná role zůstává předmětem dalšího výzkumu.
Antisyntetázový syndrom bez svalového postižení
Seibert D.1, 2
1Revmatologie/Centrum pro biologickou léčbu EUC Klinika
Pardubice
2Interní oddělení, Nemocnice Pardubického kraje, a.s. –
Pardubická nemocnice
Antisyntetázový syndrom je heterogenní autoimunitní onemocnění ze skupiny idiopatických zánětlivých myopatií. Typicky se manifestuje triádou myozitidy, artritidy a intersticiálního plicního postižení. Mezi další možné projevy patří horečka, Raynaudův fenomén a charakteristický kožní nález na rukou označovaný jako „ruce mechanika“. Nejčastějším mimosvalovým projevem je intersticiální plicní postižení s různými vzorci poškození plicní tkáně. Charakteristickým sérologickým nálezem jsou protilátky proti aminoacyl-tRNA syntetázám, z nichž nejběžnější je anti-Jo-1. Jednotlivé protilátky jsou asociovány s odlišnými fenotypy onemocnění. Léčba se odvíjí od dominujícího orgánového postižení; běžně používanými imunosupresivy jsou glukokortikoidy, mykofenolát, azathioprin, kalcineurinové inhibitory a rituximab.
V kazuistice prezentujeme případ pacientky vyšetřované v revmatologické ambulanci pro symetrickou polyartritidu drobných ručních kloubů a kožní exantém na rukou a loktech. Vzhledem k pozitivní rodinné anamnéze psoriázy byla primárně diferenciálně diagnosticky zvažována psoriatická artritida. Nález antisyntetázových protilátek spolu s průkazem intersticiálního plicního postižení však vedl ke stanovení diagnózy antisyntetázového syndromu, a to i přes absenci klinických známek myozitidy.
Přibližně 20–30 % pacientů s antisyntetázovým syndromem nemá při diagnóze přítomnou myozitidu. Svalové postižení se může manifestovat s odstupem měsíců až let od stanovení diagnózy, což vyžaduje pravidelné klinické a laboratorní sledování.
Dna ve 20? Dna ve 20!
Simanová A.
III. interní klinika – nefrologická, revmatologická a endokrinologická LF UP a FN, Olomouc
Dna je metabolické onemocnění řazené mezi krystaly indukované artritidy. Je způsobené ukládáním krystalů urátu sodného v důsledku dlouhodobě zvýšené hladiny kyseliny močové v krvi. Onemocnění nejčastěji postihuje muže nad 40 let věku. Chronická tofózní dna představuje pokročilé stadium choroby charakterizované tvorbou dnavých tofů a strukturálním postižením kloubů. Díky dostupné hypourikemické léčbě se tato forma v současnosti vyskytuje méně často. Časný vznik onemocnění však může vést při nedostatečné kontrole hyperurikemie k rychlé progresi a rozvoji tofózních depozit.
Prezentujeme kazuistiku muže ukrajinské národnosti narozeného v roce 1992, u něhož byla dna diagnostikována ve 20 letech věku na základě klinického obrazu recidivujících akutních záchvatů artritidy a laboratorně prokázané hyperurikemie. V průběhu následujících let docházelo k opakovaným dnavým atakám a postupnému rozvoji chronických změn. Vzhledem k neadekvátně vedené terapii došlo k progresi onemocnění s tvorbou podkožních dnavých tofů v typických lokalizacích a rozvoji chronické tofózní dny.
Kazuistika poukazuje na možnost časného rozvoje chronické tofózní dny u mladého pacienta. U pacientů s nástupem dny v mladším věku je vhodné zvažovat také genetické či sekundární příčiny hyperurikemie.
Podpořeno MZ ČR RVO FNOL-0098892 a IGA LF UP_2026_003.
Anti-NXP2 pozitivní adermopatická dermatomyozitida – diagnostické a terapeutické výzvy
Svobodová K., Vencovský J.
Revmatologický ústav Praha a Revmatologická klinika
1. LF UK, Praha
Idiopatické zánětlivé myopatie (IZM) představují heterogenní skupinu autoimunitních onemocnění charakterizovaných zánětlivým postižením kosterního svalstva. Pozitivita autoprotilátek anti-NXP2 (protilátky proti nuclear matrix proteinu 2) u IZM je asociována se subkutánním edémem, kalcinózou a závažnějším svalovým postižením charakterizovaným myalgiemi, proximální i distální svalovou slabostí a dysfagií. Byla také popsána úzká souvislost s adermopatickou myozitidou a zvýšeným rizikem malignit. Histologický obraz svalové biopsie u těchto pacientů je často heterogenní a může připomínat polymyozitidu nebo vykazuje nespecifické změny bez typických dermatomyozitidních znaků.
Kazuistika popisuje případ 33letého muže, u kterého od října 2020 došlo k rychlému rozvoji myalgií a symetrické svalové slabosti postihující pletencové, axiální i bulbární svaly, bez kožních projevů. Laboratorně byla výrazně zvýšena kreatinkináza (až 120 μkat/l) a myoglobin (2440 μg/l) při pozitivitě autoprotilátek anti-NXP2, ostatní myozitický panel byl negativní. Elektromyografie prokázala primární myogenní lézi s aktivitou procesu, svalová biopsie odpovídala polymyozitidě a onkologický screening včetně PET/CT, CT břicha, ultrazvuku a koloskopie byl bez patologického nálezu. Progresivně se u pacienta rozvinul generalizovaný edém, který se na MR (obr. 1) projevil jako difuzní, symetrický otok podkoží a převážně proximálních svalových skupin – obraz typický pro anti-NXP2 pozitivní myozitidu. Navzdory intenzivní imunosupresivní léčbě kortikosteroidy, mykofenolát mofetilem a intravenózními imunoglobuliny došlo pouze k poklesu laboratorních markerů. Svalová slabost progredovala až k těžké imobilitě a výrazné dysfagii s nutností zavedení perkutánní endoskopické gastrostomie k zajištění enterální výživy. Pro nedostatečný efekt standardní léčby byla indikována eskalace terapie, včetně inhibitoru JAK tofacitinibu a cyklu intravenózních imunoglobulinů jako léčby poslední volby. Přes intenzivní léčbu docházelo k progresi svalové slabosti, komplikované infekcemi (včetně pneumonie při SARS-CoV-2 s následnou bakteriální bronchopneumonií), nutriční insuficiencí a psychickými obtížemi. Navzdory maximální léčebné snaze pacient zemřel 30 týdnů od začátku klinických projevů myozitidy na komplikace progredujícího systémového postižení.
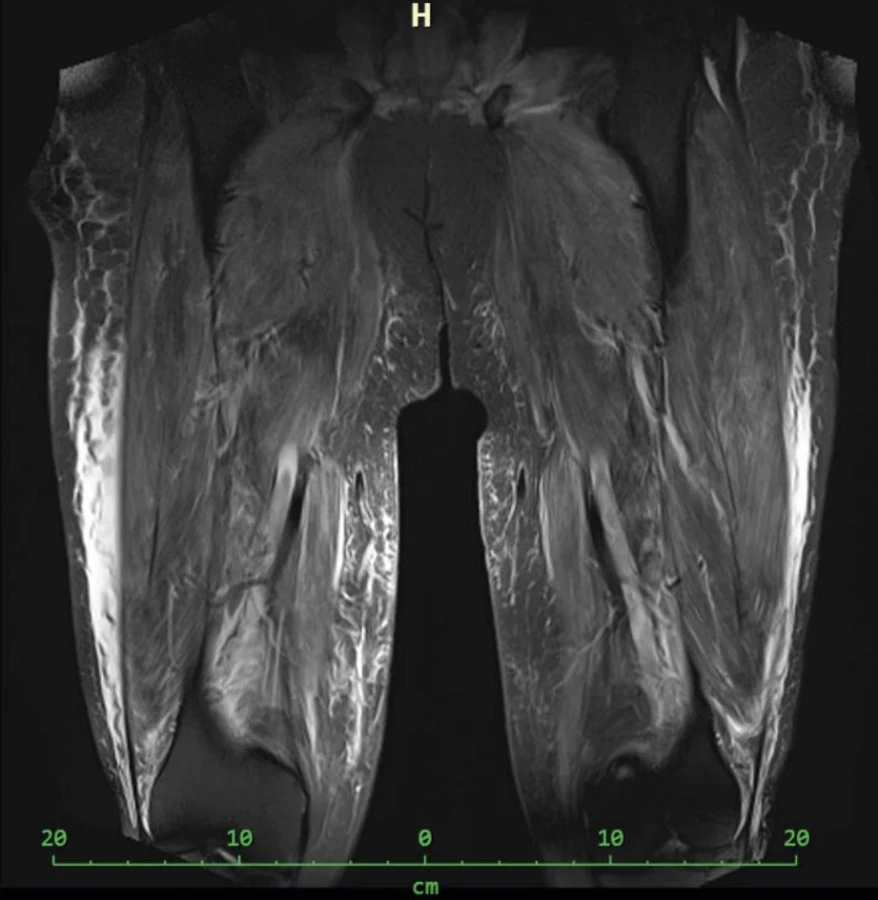
Kazuistika upozorňuje na vzácný, závažný a terapeuticky obtížně ovlivnitelný průběh anti-NXP2 pozitivní adermopatické dermatomyozitidy a nesoulad mezi laboratorní aktivitou a klinickým stavem. Zdůrazňuje nutnost časné agresivní léčby, multidisciplinární péče a pečlivého sledování komplikací, protože i maximální terapie nemusí zabránit progresi do život ohrožujícího stavu.
Recidivující pleurální výpotek u pacientky s revmatoidní artritidou
Sychrovská T.
Revmatologický ústav Praha a Revmatologická klinika
1. LF UK, Praha
Kazuistika pojednává o 38leté pacientce s diagnózou revmatoidní artritidy na terapii methotrexátem, pro přetrvávající klinickou aktivitu následně leflunomidem. Na této terapii byla pacientka dále kloubně v remisi. Průběh onemocnění byl nicméně komplikovaný recidivujícím pleurálním výpotkem s nutností opakované pleurální punkce. Výsledky laboratorní analýzy výpotku byly kompatibilní s pleuritidou při revmatoidní artritidě, s vyloučením infekční a maligní etiologie.
Terapie byla změněna na anti-TNF, bez většího efektu na plicní postižení. Pro perzistující/torpidní výpotek bylo nakonec přikročeno k chirurgické intervenci – subtotální parietální pleurektomii a klínovité resekci pravé plíce. Výkon byl bohužel v dalším průběhu onemocnění dále komplikován spontánním pneumothoraxem s přetrvávajícím air-leakem vyžadujícím operační revizi.
Co vše se může skrývat pod PPP syndromem
Šidáková J., Soukup T.
Subkatedra revmatologie, II. interní gastroenterologická klinika LF UK a FN, Hradec Králové
PPP syndrom (pancreatitis, panniculitis and polyarthritis syndrome) je velmi vzácnou komplikací chorob pankreatu s obecně špatnou prognózou. Vyjma pankreatitidy (akutní či chronické) se projevuje panikulitidou a polyartritidou s nekrózou tukové tkáně způsobené vyplavením pankrea-
tických enzymů do cirkulace. Extrémně vysoké sérové hladiny pankreatických enzymů často doprovázené pouze mírnými či dokonce žádnými abdominálními příznaky jsou pro tento syndrom typické. Právě absence klinických symptomů bývá příčinou pozdní diagnostiky a tím i zhoršení prognózy pacientů. Kazuistika se věnuje jednomu z těchto vzácných případů a demonstruje nejen závažnost syndromu, ale i úskalí jeho léčby.
Prezentujeme případ 63letého pacienta s anamnézou chronické kalcifikující pankreatitidy, který byl přijat na naše oddělení k vyšetření polyartritidy s imobilizujícími bolestmi. Již ve spádu byl zaléčen glukokortikoidy a hydroxychlorochinem, avšak tato léčba byla bez efektu. Ve vstupní laboratoři dominovaly vysoké parametry zánětu, amyláz a lipáz při absenci bolestí břicha, UZ břicha potvrdil obraz chronické pankreatitidy se známkami portální hypertenze při pokročilé jaterní fibróze a trombóze portálního řečiště, s četnými varixy perigastricky a peripankreaticky. RTG snímky postižených kloubů i následná kloubní punkce byly silně suspektní z obrazu PPP syndromu pro vysokou hladinu amyláz, lipáz a bílkovin v punktátu. Zobrazovacími metodami byla zjištěna mnohočetná osteolýza skeletu rukou a nohou s vícečetnými patologickými frakturami levého zápěstí, dále patologická fraktura proximálního konce ulny vlevo v terénu nekrózy tukové tkáně kostní dřeně. Panikulitida byla přítomna v oblasti lokte a zápěstí. Během hospitalizace pacient podstoupil opakovaně endoskopickou retrográdní cholangiopankreatografii (ERCP) s pokusem o zavedení vnitřní pankreatické drenáže, která byla napotřetí úspěšná. Výkon odkryl vícečetnou wirsungo-
lithiázu a kolekci v těle slinivky. Operační řešení bylo kontraindikováno pro rizikovost výkonu a kachexii pacienta.
Hospitalizace byla navíc opakovaně komplikována sepsí, následně též rozvojem plicního edému při nově diagnostikovaném srdečním selhání. Z těchto důvodů byly další terapeutické možnosti omezené, základem byla postupná titrace analgetické terapie, nastavení léčby
srdečního selhání a nutriční podpora ve formě doplňkové enterální výživy k prevenci katabolismu. Na zavedené léčbě došlo postupně ke stabilizaci pacienta a ke zlepšení celkového stavu.
PPP syndrom je vzácnou manifestací chorob pankrea-
tu, který vyžaduje multidisciplinární přístup a zejména včasnou a intenzivní diagnostiku a léčbu primárně zaměřenou na základní onemocnění pankreatu, bez kterých je prognóza často infaustní. Cílem této kazuistiky je zvýšit povědomí o tomto syndromu v rámci diferenciální diagnostiky polyartritid, panikulitid a osteomyelitid a stejně tak upozornit na možné komplikace, které tento syndrom často provázejí.
Diferenciální diagnostika bolestí břicha z pohledu revmatologa
Štenclová M.
III. interní klinika – nefrologická, revmatologická a endokrinologická LFUP a FN, Olomouc
Hereditární angioedém (HAE) je vzácné autozomální dominantně dědičné onemocnění charakterizované recidivujícími se epizodami otoků bez přítomnosti urtiky nebo pruritu, nejčastěji postihující kůži nebo sliznice horních cest dýchacích a trávicího traktu. HAE vzniká v důsledku nedostatku nebo poruchy funkce C1 inhibitoru, způsobující nadměrnou produkci vazodilatačního mediátoru bradykininu, který zvyšuje významně propustnost cév a tím vznik otoku. Toto onemocnění se velmi podobá i získanému angioedému (AAE), který se ovšem rozvíjí u starších pacientů a je často spojen s přidruženým základním onemocněním, např. s lymfoproliferativními chorobami.
V kazuistice představujeme 48letou pacientku, která byla referována na naši kliniku pod pracovní diagnózou vaskulitida tenkého střeva. Anamnesticky pacientka po dvou atakách křečovitých bolestí břicha s nutností hospitalizace, s nálezem volné tekutiny v dutině břišní a zesílenou stěnou aborálního jejuna dle CT vyšetření. Při přijetí pacientka bez obtíží, léčena pro kontaktní dermatitidu, zjištěn údaj o prchavých asymetrických otocích v obličeji, přisuzováno alergiím. V rámci přešetření doplněna gastroskopie s fyziologickým nálezem, bioptický vzorek bez průkazu vaskulitidy či Whippleovy choroby. CT-Ag břicha i MR enterografie nám nepřináší jasné rozuzlení stavu. Imunologicky negativní ANCA protilátky, ASLO, IgE v normě, fekální kalprotektin negativní, ovšem hraniční ASCA a velmi nízká hladina C4 komplementu. To nás přivádí na myšlenku angioedému hereditárního/získaného, proto dobíráme C1 inhibitor a jeho funkci, potvrzena jak jeho nízká hladina, tak i snížená funkce. Pacientku tedy odesíláme k došetření do centra pro hereditární angioedém při Ústavu klinické imunologie a alergologie FN USA. Genetické vyšetření prozatím bez výsledku, ovšem s ohledem na věk by v úvahu spíše přicházela získaná forma onemocnění. Z důvodu pozitivity ASCA protilátek doplněno kolonoskopické vyšetření s odběrem biopsií, histologicky zvýšený počet CD117 pozitivních mastocytů ve třech vzorcích, proto simultánně pacientka došetřována pro systémovou mastocytózu.
Kazuistika demonstruje diagnostickou náročnost angioedému, neboť za běžnými příznaky, jako jsou bolesti břicha, se může schovávat i tato diagnóza. Klíčovým momentem v diagnostice byl nález velmi nízké hladiny složky C4 komplementu, který nás nasměroval k vyšetření hladiny a funkce C1 inhibitoru.
Podpořeno MZ ČR RVO FNOL-0098892 a IGA LF UP_2026_003.
Dlouhodobé zánětlivé bolesti pletenců – diagnostické a terapeutické dilema
Večeřová A.
Revmatologický ústav Praha a Revmatologická klinika
1. LF UK, Praha
Revmatická polymyalgie (PMR) je zánětlivé revmatické onemocnění typicky postihující osoby starší 50 let. Výskyt u mladších pacientů je vzácný a je spojen s obtížnější diagnostikou i léčbou, zejména při refrakterním nebo relabujícím průběhu.
Popisujeme případ 49letého muže s téměř roční anamnézou bolestí bederní páteře, gluteální krajiny a stehenních svalů, později doplněných výraznými myalgiemi ramenních a pánevních pletenců s dlouhou ranní ztuhlostí. Zobrazovací metody neprokázaly strukturální příčinu obtíží, laboratorně byla přítomna mírná elevace CRP
(14 mg/l) při negativitě autoprotilátek (RF, ACPA, ANA). Klinický obraz byl kompatibilní s PMR navzdory věku pod 50 let. Byl zahájen terapeutický test glukokortikoidy s rychlou a výraznou klinickou odpovědí. Onemocnění však mělo relabující a kortikodependentní průběh. Léčba methotrexátem byla neúčinná. Rituximab, indikovaný na základě návrhu revizního lékaře, vedl pouze k parciálnímu a nestabilnímu zlepšení. Terapie inhibitorem IL-6 receptoru (sarilumab) byla komplikována časnou a významnou neutropenií a neumožnila dosažení dostatečné kontroly onemocnění. Následně byla zahájena léčba inhibitorem IL-17A secukinumabem, po které došlo k rychlému a výraznému klinickému zlepšení (remise podle PMR-AS), normalizaci zánětlivých parametrů a umožnění výrazné redukce dávky prednisonu.
Kazuistika poukazuje na dvě klíčové skutečnosti: možnost výskytu revmatické polymyalgie i u pacientů těsně pod věkovou hranicí klasifikačních kritérií a nutnost individuálního klinického rozhodování. Zároveň naznačuje příznivý efekt inhibice IL-17A u pacientů s PMR s refrakterním nebo relabujícím průběhem, u nichž selhala standardní i biologická terapie. V prezentovaném případě se secu-
kinumab ukázal jako účinná a rychle působící terapeutická alternativa. K potvrzení jeho dlouhodobé účinnosti a bezpečnosti jsou však nezbytná další data z probíhajících klinických studií.
Antisyntetázový syndrom – zkušený imitátor?
Vejvarová G., Mann H.
Revmatologický ústav Praha a Revmatologická klinika
1. LF UK, Praha
Antisyntetázový syndrom (AsyS) je systémové autoimunitní onemocnění charakterizované přítomností antisyntetázových protilátek a variabilními klinickými projevy, které mohou zahrnovat myozitidu, intersticiální plicní postižení, artritidu, Raynaudův fenomén či hyperkeratózu prstů („ruce mechanika“). Artritida může být časným, někdy i dominantním projevem onemocnění a může předcházet svalovým či plicním manifestacím, což vede na diagnostické scestí séronegativní revmatoidní artritidy či jiné zánětlivé polyartritidy.
Prezentovaná kazuistika popisuje případ 54leté pacientky sledované od roku 2010 pro séronegativní polyartritidu horních i dolních končetin s kožními změnami limitovanými na prsty rukou. Nález byl dlouhodobě hodnocen jako psoriatická artritida. Přes dlouhodobou léčbu methotrexátem, glukokortikoidy, adalimumabem a ixekizumabem přetrvávala vysoká aktivita onemocnění.
V roce 2022 došlo k rozvoji febrilií, výrazné svalové slabosti, recidivujících pleurálních a perikardiálních výpotků a intersticiálních změn na HRCT plic. Vzhledem k febrilnímu stavu bylo opakovaně pátráno po infekční etiologii, což vedlo k oddálení zahájení účinnější imunosupresivní léčby. Při dalším došetření byla potvrzena pozitivita anti-Jo-1 a anti-Ro52 protilátek, dále elevace svalových enzymů. EMG vykazovalo myopatický nález a na MR stehen bylo patrné zvýšení signálu ve STIR sekvencích odpovídající svalovému edému kompatibilnímu se zánětlivým postižením. Základní diagnóza byla tedy přehodnocena na dermatomyositis-like antisyntetázový syndrom.
Případ této pacientky ukazuje, že AsyS může po řadu let probíhat pod obrazem izolované destruktivní polyartritidy a být jednoduše zaměněn za jinou séronegativní artritidu. U pacientů se séronegativní revmatoidní artritidou a postižením plic je proto vhodné aktivně pátrat po známkách idiopatické zánětlivé myopatie a doplnit vyšetření myozitického autoprotilátkového panelu. Včasné rozpoznání onemocnění může zásadně ovlivnit léčebnou strategii i prognózu nemocného.
Refrakterní dermatomyozitida – úskalí léčby a nástrahy osudu
Videman J., Štenclová M., Skácelová M., Horák P.
III. interní klinika – nefrologická, revmatologická a endokrinologická LF UP a FN, Olomouc
Idiopatické zánětlivé myopatie (IZM) jsou širokou skupinou onemocnění definovaných imunitně podmíněným zánětlivým postižením svalové tkáně, zejména kosterní svaloviny. Typickým klinickým obrazem je symetrická svalová slabost s maximem v pletencové distribuci, tíže myopatie však může být velmi variabilní, od pouze zhoršené tolerance fyzické námahy, až po plnou imobilitu a neschopnost sebeobsluhy. Klasifikace subtypů idiopatických zánětlivých myopatií je dynamicky se vyvíjející disciplína, nicméně dermatomyozitida (DM) zůstává jednou ze základních forem IZM, definovaná přítomností specifických kožních projevů (Gottronovy plaky, heliotropní rash) v kombinaci se zvyklým svalovým postižením.
Kazuistický příspěvek pojednává o 60leté pacientce s diagnózou dermatomyozitidy stanovené na podkladě typických kožních projevů, klinické a laboratorní myopatie a přítomnosti autoprotilátek s DM asociovaných. I přes opakovanou individualizovanou úpravu terapie dlouhodobě přetrvává kolísavá aktivita základního onemocnění; v průběhu léčby navíc dochází k vícečetným komplikujícím infekcím, zahrnujícím mimo jiné oportunní mykotickou pneumonii, a též dalším neočekávaným zdravotním komplikacím.
Sdělení demonstruje často komplikovaný klinický průběh onemocnění charakteru IZM, plynoucí z povahy onemocnění a často neúplné a obtížně predikovatelné odpovědi na terapii.
Podpořeno MZ ČR RVO FNOL-0098892 a IGA LF UP_2026_003.
VEXAS syndrom – kazuistické sdělení
Vukša M.
Revmatologický ústav Praha a Revmatologická klinika
1. LF UK, Praha
Syndrom VEXAS (vacuoles, E1 enzyme, X-linked, autoinflammatory, somatic; vakuoly, E1 enzym, X-vázaný, autoinflamatorní, somatický) představuje závažné, nově definované onemocnění, které bylo poprvé popsáno v říjnu 2020 týmem vedeným D. B. Beckem u 25 mužů s pozdním nástupem výrazných autoinflamatorních projevů doprovázených hematologickými abnormalitami. Podstatou onemocnění je somatická mutace genu UBA1 lokalizovaného na chromozomu X, nejčastěji postihující kodon pro methio-
nin v pozici 41 (p.Met41). Gen UBA1 kóduje E1 enzym, který je klíčový pro zahájení procesu ubikvitinace, tedy regulace a degradace intracelulárních proteinů. Mutace vede ke snížení aktivity ubikvitinace, hromadění proteinů v buňce a následné aktivaci drah vrozené imunity. Výsledkem je nadprodukce prozánětlivých cytokinů, jako jsou interleukin (IL) -1, IL-6, IL-8, interferon gama či TNF-alfa, a rozvoj systémové, obtížně kontrolovatelné zánětlivé odpovědi. Protože se jedná o somatickou mutaci vznikající v hematopoetických kmenových buňkách, nemoc se manifestuje převážně u mužů ve středním a vyšším věku (medián manifestace kolem 64 let) a není dědičná. Klinický obraz je velmi pestrý a představuje průnik revmatologických, dermatologických a hematologických příznaků. Typické jsou recidivující horečky s výraznou elevací zánětlivých markerů. Časté jsou neutrofilní kožní projevy, někdy odpovídající obrazu Sweetova syndromu, dále chondritida, artritida či vaskulitida malých a středních cév. Postiženy mohou být i plíce (včetně alveolitidy a infiltrátů), oči či cévní systém. Poměrně časté jsou tromboembolické komplikace. Hematologické projevy patří k dominantním rysům onemocnění.
Kazuistické sdělení pojednává o 38letém pacientovi, který byl opakovaně v péči lůžkového oddělení Revmatologického ústavu v Praze. Pacient byl vyšetřován z důvodu obtíží charakteru otoků měkkých tkání doprovázených kožními eflorescencemi, vyšší únavou a subfebrilními stavy. Před hospitalizací u nás byl asi rok vyšetřován u různých specialistů (hematolog, gastroenterolog, oftalmolog, revmatolog, imunolog, infektolog) bez nalezení příčiny obtíží. Na základě klinického a laboratorního obrazu zahrnující subfebrilní stavy s výraznou elevací zánětlivých parametrů, nálezu renálního postižení, potvrzených hematologických abnormalit, geneticky prokázané somatické mutace UBA1 genu, nálezu i při zobrazovacích metodách a výrazné kortikodependence byla stanovena diagnóza VEXAS syndromu. Pacient byl indikován k dlouhodobé systémové léčbě a sledování v hematologickém centru, kde byla z důvodu nežádoucích účinků glukokortikoidů a výhledové SCT (stem-cell transplantation) nasazena léčba ruxolitinibem (Jakavi) v rámci ovlivnění autoinflamatorního syndromu.
Syndrom VEXAS je významný nejen jako nově popsané onemocnění, ale především pro svou závažnost a prognostické dopady. Přestože je považován za vzácnou chorobu, jeho výskyt není zanedbatelný – odhaduje se přibližně jeden případ na 13 000 dospělých osob, přičemž u mužů nad 50 let může být prevalence ještě vyšší. Jeho průběh bývá závažný, s vysokým rizikem komplikací a zvýšenou mortalitou, což z něj činí důležité a potenciálně život ohrožující onemocnění, které vyžaduje pozornost klinické i výzkumné komunity.
Plazmatické hladiny miR-133a-3p a miR-1-3p jako potenciální biomarkery svalového postižení a odpovědi na iniciální léčbu u idiopatických zánětlivých myopatií
Wünsch H.1, Oreská S.1, Vernerová L.1, Dlouhá D.2, Svobodová K.1, Pavelka K.1, Vencovský J.1, Šenolt L.1, Vrablík M.3, Hubáček J. A.2, Tomčík M.1
1Revmatologický ústav Praha a Revmatologická klinika
1. LF UK, Praha
2Centrum experimentální medicíny, IKEM, Praha
3III. interní klinika 1. LF UK a VFN, Praha
Cíl: Idiopatické zánětlivé myopatie (IIM) jsou charakterizovány zánětem svalů. MikroRNA (miRNA), jako miR-133a-3p a miR-1-3p, hrají klíčovou roli v regulaci genové exprese a regeneraci svalové tkáně. Jejich dysregulovaná exprese přispívá k patogenezi IIM, což z nich činí potenciální biomarkery a terapeutické cíle. Studie hodnotí expresi
miR-133a-3p a miR-1-3p u pacientů s IIM ve srovnání se zdravými kontrolami (ZK), jejich vztah k postižení svalů a dalším charakteristikám onemocnění a vliv zahajovací imunosupresivní terapie.
Metodologie: Do studie bylo zařazeno 60 pacientů s IIM (19 mužů; průměrný věk 59,1 let; délka trvání onemocnění 2,5 roku), 20 pacientů s dermatomyozitidou (DM),
25 s polymyozitidou (PM), obě skupiny bez anamnézy užívání statinů, a 15 pacientů se statiny indukovanou imunitně zprostředkovanou nekrotizující myopatií (IMNM). Kontrolní vyšetření po 6 měsících imunosupresivní terapie podstoupilo 13 pacientů (5 DM, 5 PM, 3 IMNM) s časným onemocněním (délka trvání 0,9 roku). Dále bylo zařazeno 33 věkově a pohlavně srovnatelných ZK (10 mužů, věk
58,3 let). Byly hodnoceny základní laboratorní parametry, aktivita a poškození onemocněním, postižení svalů, aktuální léčba a komorbidity. Tělesné složení bylo stanoveno pomocí bioelektrické impedanční analýzy (BIA-2000-M). Celková RNA byla izolována z plazmy pomocí kitu miRNeasy Serum/Plasma Advanced (Qiagen). Kvantitativní PCR byla provedena pomocí 6 miRCURY LNA miRNA PCR assays (Qiagen). Analýza koncentrací miRNA byla provedena pomocí softwaru GenEx (Multid Analysis AB). Data jsou prezentována jako průměr (SEM).
Výsledky: Exprese miR-133a-3p a miR-1-3p byla signifikantně vyšší u pacientů s IIM oproti ZK, ve všech podskupinách IIM oproti ZK a zejména u IMNM ve srovnání s DM a PM. Vyšší hladiny korelovaly se zvýšenými markery svalového poškození (CK, LD, myoglobin), sníženou svalovou silou (MMT-8) a kratším trváním onemocnění. Po 6 měsících imunosupresivní terapie došlo k významnému poklesu hladin miR-133a-3p a miR-1-3p spolu s poklesem aktivity onemocnění (MYOACT) a markerů svalového poškození, zatímco svalová síla (MMT-8) se zlepšila. Větší pokles miR-133a-3p koreloval s větším poklesem CK (p = 0,003;
r = 0,780), LD (p = 0,030; r = 0,623) a se zlepšením svalové síly (p = 0,043; r = 0,591). Podobně větší snížení miR-1-3p korelovalo s větším poklesem CK (p = 0,010; r = 0,705). Vyšší vstupní hladiny miR-133a-3p a/nebo miR-1-3p predikovaly výraznější zlepšení svalové síly (p = 0,043; r = 0,591) a větší pokles CK (p = 0,007; r = 0,727 a p = 0,017; r = 0,671), LD
(p = 0,010; r = 0,707 a p = 0,075; r = 0,532) a myoglobinu
(p = 0,059; r = 0,584).
Závěr: Hladiny miR-133a-3p a miR-1-3p jsou signifikantně vyšší u pacientů s IIM než u ZK, ve všech podskupinách IIM oproti ZK, zejména u IMNM ve srovnání s DM a PM, což odráží vyšší míru svalového poškození. Nejvyšší hodnoty byly zjištěny v časném, vysoce aktivním stadiu onemocnění a po 6 měsících imunosupresivní terapie klesaly paralelně s poklesem markerů svalového poškození a zlepšením svalové síly. Studie prokazuje, že miR-133a-3p a miR-1-3p představují potenciální biomarkery aktivity onemocnění a svalového poškození u IIM a mohou sloužit také jako prediktory odpovědi na iniciální léčbu.
Práce vznikla za podpory MH CR 023728, NU21-01-00146, NU21-05-00322, BBMRI.cz-LM2023033 a SVV 260638.
Štítky
Dermatologie Dětská revmatologie RevmatologieČlánek vyšel v časopise
Česká revmatologie
2026 Číslo 1
- Aktuální epidemiologie psoriázy
- Změny terapie v rámci skupiny antagonistů IL-17 u pacientů s psoriázou
- Inosin pranobex v léčbě chřipky a dalších respiračních infekcí virové etiologie
- Bilastin v léčbě alergické rinitidy − dle metaanalýzy je výhodou nižší somnolence
- Moderní přístupy zvyšující efektivitu antibiotické léčby v nemocniční praxi
Nejčtenější v tomto čísle
- Embergerův syndrom – izolovaná pozitivita RF a anti-CCP protilátek ve třídě IgA jako příznak vedoucí k diagnostice vzácného genetického onemocnění
- Aktualizace doporučení EULAR pro farmakoterapii revmatoidní artritidy 2025: co se mění oproti doporučením z roku 2022
- Abstrakta přednášek z XXII. semináře mladých revmatologů
- Zpráva z kongresu 45. European Workshop for Rheumatology Research (EWRR)