S výjimkou perinefritické kolekce tekutiny vymizely po léčbě Waldenströmovy makroglobulinemie všechny symptomy TEMPI syndromu
Authors:
prof. MUDr. Zdeněk Adam, CSc. 1; doc. MUDr. Jiří Vaníček, Ph.D. 2; doc. MUDr. Zdeněk Řehák, Ph.D. 3; MUDr. Sandra Soboličová 3; MUDr. Svatopluk Nehyba, Ph.D. 4; MUDr. Lenka Kubková 4; Mgr. Jana Kotašková, Ph.D. 1; Mgr. Marek Borský 1; MUDr. Marián Felšӧci, Ph.D. 4; MUDr. Aleš Čermák, Ph.D. 5; MUDr. Eva Šimarová 2; MUDr. Jakub Šlampa 6; MUDr. Lan Ngoc Leová 7,8; MUDr. Ivanna Boichuk 1; MUDr. Viera Sandecká, Ph.D. 1; MUDr. Martin Štork, Ph.D. 1; prof. MUDr. Marta Krejčí, Ph.D. 1; prof. MUDr. Luděk Pour, Ph.D. 1
Authors‘ workplace:
Interní hematologická a onkologická klinika LF MU a FN Brno
1; Klinika zobrazovacích metod LF MU a FN u sv. Anny v Brně
2; Oddělení nukleární medicíny, MOU Brno
3; Interní kardiologická klinika LF MU a FN Brno
4; Urologická klinika LF MU a FN Brno
5; Klinika radiologie a nukleární medicíny LF MU a FN Brno
6; Radiodiagnostické oddělení, FTN Praha
7; RadioMed, spol s. r. o.
8
Published in:
Klin Onkol 2026; 39(5): 344-355
Category:
Case Report
doi:
https://doi.org/10.48095/ccko2026344
Overview
Východiska: TEMPI sydrom byl poprvé popsán v roce 2011. Do roku 2025 bylo popsáno nejméně 35 případů, ale pouze u dvou pacientů byl přítomen monoklonální imunoglobulin typu IgM. Pozorování: Pacient byl od roku 2015 sledován 9 let pro erytrocytózu při obstrukční nemoci bronchopulmonální. Současně se vznikem erytrocytózy pozoroval i rozvoj kožních teleangiektazií. Kritickým momentem vedoucím ke stanovení diagnózy byl otok penisu a skrota, protože následné CT břicha odhalilo velké perinefritické kolekce tekutiny a vedlo k podezření na TEMPI syndrom. Otok genitálu lze vysvětlil rupturou perinefritické lymfangiomatózy s prostupem tekutiny retroperitonálním prostorem do pánevních orgánů. V prosinci 2024 jsme u pacienta diagnostikovali Waldenströmovu makroglobulinemii s odpovídajícím nálezem lymfoplazmocytárního lymfomu v kostní dřeni dle histomorfologie a flowcytometrie. Ve vzorku kostní dřeně byly přítomny klonální varianty v genech MYD88 a CXCR4. Dále byla detekována subklonální populace (3–5 % buněk) nesoucí mutace v dalších genech, které jsou u Waldenströmovy makroglobulinemie nebo lymfomů opakovaně postiženy (ARID1A, EP300, MEF2B). Koncentrace erytropoetinu před léčbou dosahovala 5–20násobku horní fyziologické hranice. Před zahájením léčby jsme u něj metodou kontrastní echokardiografie prokázali v oběhu arteriovenózní zkraty. Waldenströmovu makroglobulinemii jsme léčili rituximabem a bendamustinem. Pro opakované neutropenie byly dávky bendamustinu redukovány, a proto byl navýšen počet cyklů léčby. Po 14 měsících léčby poklesl monoklonální imunoglobulin IgM z 23 na 1,9 g/l. Teleangiektazie vymizely. Kontrolní kontrastní echokardiografické vyšetření již arteriovenózní zkraty neprokázalo. Koncentrace erytropoetinu se snížily, zůstávají však zvýšené. Symptomy TEMPI syndromu ustoupily, až na rozměr perinefritické kolekce tekutiny, která zůstává stejná a je nyní asymptomatická. V případě, že by perinefritické lymfangiektazie dělaly problémy, bude nutno konzultovat operační řešení. Závěr: V našem případě TEMPI syndromu při potlačení Waldenströmovy makroglobulinemie se sice velikost perinefritické kolekce tekutiny nezměnila, všechny ostatní symptomy TEMPI syndromu ale ustoupily a pacient se klinicky zlepšil, s čímž koresponduje nárůst hodnoty albuminu.
Klíčová slova:
monoklonální gamapatie – Waldenströmova makroglobulinémie – teleangiektázie – TEMPI syndrom – erytrocytóza – zvýšený erytropoetin – perinefritická akumulace tekutin – perirenální lymfangiomatóza – arteriovenózní spojky
Úvod
Monoklonální imunoglobulin, ať již produkovaný maligním, anebo nemaligním klonem buněk, může vyvolat velmi různorodé poškození organizmu. Přehled těchto klinických jednotek se skupinovým označením monoklonální gamapatie klinického významu (monoclonal gammopathy of clinical significance – MGCS) vyšel nedávno v časopise Klinická onkologie [1–4]. Některé formy poškození organizmu monoklonálním imunoglobulinem jsou častější (např. amyloidóza z lehkých řetězců, obvykle tvořená lambda řetězci), jiné jsou vzácnější (např. light chain deposition disease, depozita lehkých řetězců v amorfní podobě, obvykle typu kappa). Pro tři klinické jednotky ze skupiny MGCS, pro něž je charakteristické pestré poškození organizmu v souvislosti s monoklonální gamapatií, byly vytvořeny názvy v podobě akronymu.
Nejznámější je POEMS syndrom, akronym vytvořený z prvních písmen charakteristických znaků (Polyneuropathy, Organomegaly, Endocrinopathy, Monoclonal gammopathy, Skin changes). Podobnou klinickou jednotkou je AESOP syndrom (Adenopathy and Extensive Skin patch Overlying a Plasmacytoma). Třetí klinickou jednotkou je TEMPI syndrom, složený z prvních písmen symptomů této nemoci (Telangiectasias, Elevated erythropoietin and erythrocytosis, Monoclonal gammopathy, Perinephric fluid collections, Intrapulmonary shunting).
První popis TEMPI syndromu byl zveřejněn v roce 2011. Jedná se o nejmladší diagnózu patřící do velké skupiny MGCS [5]. První pacient s touto nemocí v České republice byl popsán v roce 2025 [6]. Ve světové literatuře bylo popsáno do dubna roku 2026 celkem 35 případů TEMPI syndromu. Jejich přehled je v citovaném popisu případu [6]. Naprostá většina případů TEMPI syndromu byla asociována s monoklonální gamapatií typu IgG anebo IgA. V databázi PubMed jsme našli v dubnu 2026 pod heslem „TEMPI syndrome and Monoclonal IgM Gammopathy“ popis pouze dvou dalších případů [7,8]. V tomto textu popisujeme pozorované změny TEMPI syndromu v průběhu léčby Waldenströmovy makroglobulinemie. Čtrnáctiměsíční léčba dosáhla redukce monoklonálního imunoglobulinu typu IgM (M-IgM) ze vstupní hodnoty 24 na 1,9 g/l. Po léčbě došlo k ústupu symptomů, až na perinefritickou kolekci tekutiny, která přetrvá.
Popis případu
Interval od zjištění erytrocytózy do stanovení diagnózy TEMPI syndromu (2015–2024)
Pacient, narozený v roce 1957, měl v roce 2024 (v 68 letech) potvrzenu diagnózu TEMPI syndrom. Předcházelo tomu 9leté sledování pro sekundární erytrocytózu. Erytrocytóza byla poprvé zjištěna v roce 2015. Ani jedno vyšetření, které mělo za cíl prokázat případnou myeloproliferativní nemoc, nepřineslo pozitivní výsledky (vyšetření mutace v genu Janusovy kinázy JAK-2V617F, mutace v genu pro kalreticulin – CALR – a průkaz fúzního genu BCR-ABL). V roce 2016 bylo doplněno sonografické vyšetření břicha s nálezem jater hraniční velikosti, zvýšeně echogenních, pravděpodobně při steatóze, ale bez ložiskových změn. Slezina nebyla zvětšená a ledviny byly bez patologie. Tumor ledviny či jater, který by potenciálně mohl produkovat erytropoetin, tak byl vyloučen. Vyšetření CT + HRCT (CT s vysokým prostorovým rozlišením) plic zobrazila difuzně lehce zesílené stěny bronchů a oboustranně incipientní bronchiektazie. Funkční plicní vyšetření v roce 2016 prokázalo restrikční ventilační poruchu lehkého stupně. Parciální tlak kyslíku (PaO2) byl 7,6 kPa (normální hodnoty 10–13,3 kPa). Funkční plicní vyšetření bylo uzavřeno jako hypoxická respirační insuficience středního stupně. Vyšetřené nádorové markery nebyly zvýšené. Po všech těchto vyšetřeních byla stanovena diagnóza sekundární erytrocytózy při středně těžké chronické obstrukční nemoci bronchopulmonální (CHOPN). Vyšetření monoklonálního imunoglobulinu v rámci diferenciální diagnostiky erytrocytózy nebylo provedeno.
V roce 2016 měl provedenu první venepunkci pro následující hodnoty: počet erytrocytů 5,88 × 10⁹/l, koncentrace hemoglobinu 194 g/l a hematokrit 0,545. Pacient uvedl provedení tří až čtyř venepunkcí, které byly indikovány vždy dle aktuálního počtu erytrocytů, hemoglobinu a hematokritu.
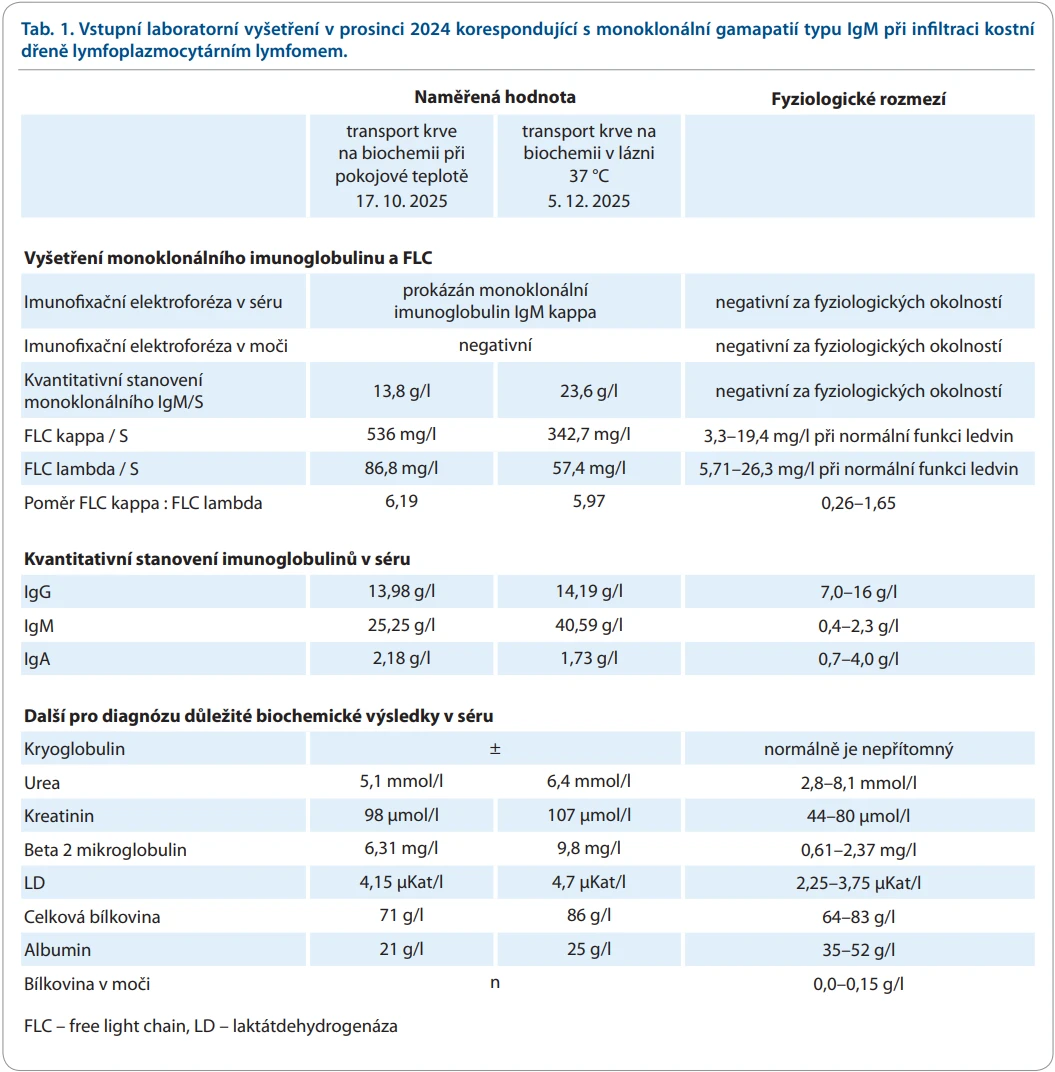
Z dokumentace z předchozích let jsme zjistili několik hodnot erytropoetinu, které uvedeme v tab. 1 spolu s hodnotami hemoglobinu ze stejného data. Koncentrace erytropoetinu se v průběhu času zvyšovaly, což je pro TEMPI syndrom typické.
Zmínku o pavoučkovitých teleangiektaziích jsme našli v dokumentaci z roku 2021. Pacient udává, že jejich vznik pozoruje od doby, kdy mu zjistili vyšší počet červených krvinek, tedy již před rokem 2020. Vzhledem k sonografickým známkám steatózy jater vysvětlovali lékaři vznik teleangiektazií onemocněním jater. Po roce 2022 již hodnoty erytrocytů nedosahovaly tak vysokých hodnot, aby byly prováděny venepunkce.
Otok v oblasti pánevních orgánů v létě 2024 a nezvykle velká perinefritická kolekce tekutiny (perinefritická lymfangiomatóza)
V létě 2024 se rozvíjely symptomy pleurálního výpotku a otoku perinea a genitálu. V oblasti pánve se rozvinula dokonce gangréna potvrzená CT vyšetřením. To zhoršilo pacientovu hybnost, a tak se objevily i dekubity v křížové oblasti. Bylo provedeno CT vyšetření břicha ve FN u sv. Anny v Brně. Zobrazilo v retroperitoneu rozsáhlé perinefritické kolekce tekutiny šíře až 72 mm s laločnatými septy. Na ledvinách nebyla shledána zásadní patologie. Lemy tekutiny byly i v levém subfreniu. Oblast genitálu a perinea vykazovala difuzní prosáknutí, ale bez ložiskového procesu. Byly však popsány bubliny vzduchu, které jsou charakteristické pro gangrénu. Tekutina byla také v pleurální dutině.
Průkaz Waldenströmovy makroglobulinemie a stanovení diagnózy TEMPI syndromu
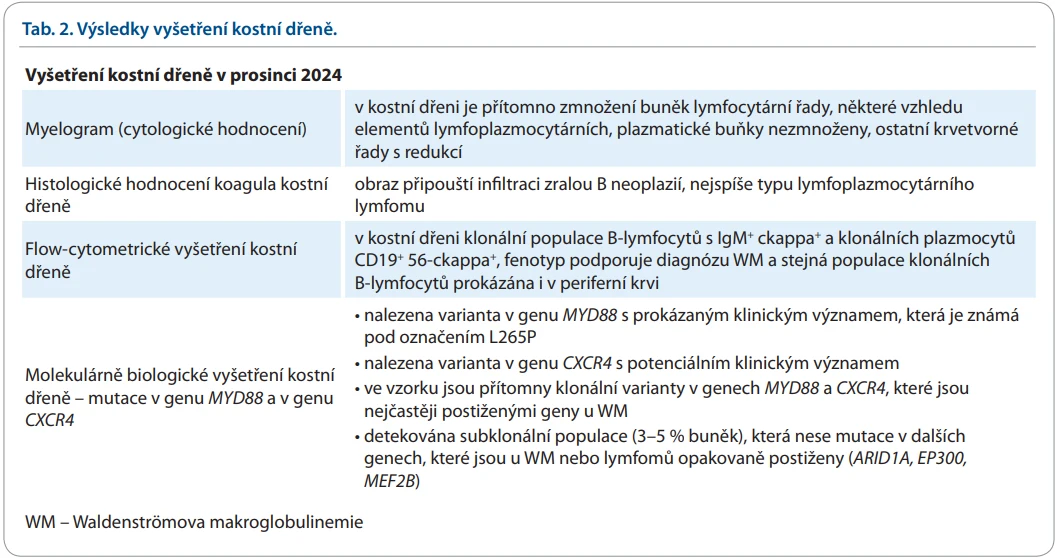
Na naše pracoviště se pacient dostal koncem roku 2024. Provedli jsme u něj vyšetření obvyklá u M-IgM (tab. 1 a 2).
Morfologické vyšetření kostní dřeně bylo kompatibilní s diagnózou lymfoplazmocytárního lymfomu. Ke stejnému závěru dospělo flowcytometrické hodnocení kostní dřeně, jak je uvedeno v tab. 2. Diagnózu lymfoplazmocytárního lymfomu podpořil průkaz mutací v genu MYD88 a v genu CXCR4 (tab. 2).
V našem případě jsme při stanovení diagnózy zjistili velmi nízké hodnoty vitaminu B12, folátu a vitaminu D. Hodnota vitaminu B12 byla 90 pmol/l (fyziologické rozmezí je 145–569 pmol/l) a folátu 2,4 nmol/l (fyziologické rozmezí 8,8–60,8 nmol/l). V prostudovaných popisech případů jsme informace o těchto hodnotách nenašli, takže nevíme, zda patří do běžného obrazu TEMPI syndromu. Nízká hladina vitaminu B12 je popisována u POEMS syndromu [9].
Léčba
Léčba byla zahájena v prosinci roku 2024. Zpočátku to byla léčba kombinací rituximabu v klasické dávce 375 mg/m2 (celková dávka 850 mg) den 1 a dále cyklofosfamidu a dexametazonu, obojí den 1 a den 15 ve 28denních cyklech. Po schválení bendamustinu plátcem zdravotní péče byl cyklofosfamid nahrazen bendamustinem. Bendamustin podáváme u pacientů s Waldenströmovou makroglobulinemií den 1 a den 15 v dávce 70 mg/m2. U tohoto pacienta bylo nutné používat podstatně nižší dávky bendamustinu, než je 70 mg/m2, neboť tato dávka, ač jinými pacienty dobře tolerována, v tomto případě způsobila závažnou neutropenii. Nejnižší použitá dávka bendamustinu byla pouhých 50 mg. Redukce dávky bendamustinu byla důvodem, proč jsme výrazně navýšili počet léčebných dávek. Do dubna roku 2026 dostal pacient celkem 14 cyklů uvedené redukované léčby. V posledních měsících se tolerance léčby zlepšila, a tak jsme mohli celkovou dávku bendamustinu zvýšit až na 100 mg. Klasickou dávku 70 mg/m2, což u našeho pacienta bylo přes 140 mg, jsme po první zkušenosti již nepoužili.
Výsledky léčby TEMPI syndromu
Hybnost a fyzická zdatnost se po léčbě zlepšila, což koreluje se vzestupem koncentrace albuminu v séru na hodnotu 41 g/l z nejnižší hodnoty před léčbou 25 g/l. Jednotlivé znaky TEMPI syndromu se však měnily v průběhu léčby různou intenzitou.
Teleangiektazie
Teleangiektazie byly přítomny na obličeji i na trupu při zahájení léčby. V posledních měsících léčby pacient upozorňoval na jejich redukci. V dubnu 2026 – po 14 cyklech léčby – vymizely malé teleangiektazie beze stopy. Po jedné velké pavoučkovité teleangiektazii na paži zůstala jen nepatrná jizva. Teleangiektazie před zahájením léčby TEMPI syndromu ilustruje obr. 1.

Erytrocytóza se zvýšenou hodnotou erytropoetinu
Nejvyšší hodnota erytropoetinu, kterou jsme u nás naměřili před zahájením léčby, byla 430 U/l. Po zahájení léčby hodnota erytropoetinu poklesla, ale zdaleka nedosáhla fyziologického rozmezí, zůstává stále zvýšená, jak je uvedeno v tab. 3.
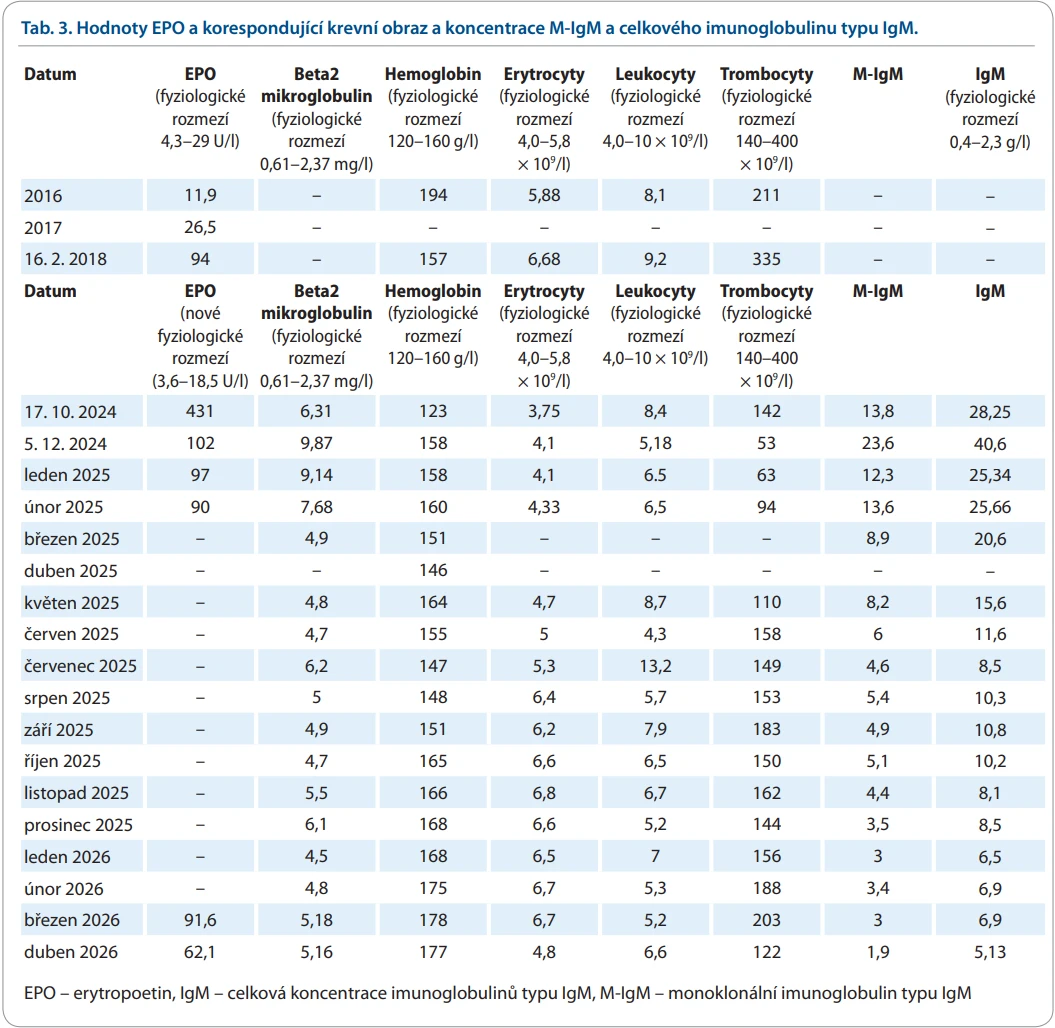
S tím souvisí hodnota erytrocytů a hemoglobinu. Při zahájení léčby byla hodnota hemoglobinu 150–160 g/l. Nyní hodnota hemoglobinu opakovaně přesahuje hodnotu 170 g/l a pomalu se přibližuje ke 180 g/l. V posledních měsících však vidíme i vzestup počtu trombocytů, což vnímáme jako projev zmenšení míry infiltrace kostní dřeně a zlepšení činnosti kostní dřeně. Pacient má středně těžkou chronickou obstrukční plicní nemoc a ta jistě také ovlivňuje hladinu erytropoetinu a počet erytrocytů.
Monoklonální gamapatie
Vstupní koncentrace M-IgM byla 23,6 g/l a hodnota celkového IgM 40 g/l.
Po léčbě trvající 14 měsíců díky redukcím dávek a prodlužování intervalů mezi aplikací léčby koncentrace M-IgM poklesla na hodnoty kolem 3 g/l a posléze na hodnotu 1,9 g/l a celkové IgM pokleslo na hodnoty 6–7 g/l, poslední hodnota byla 5,7 g/l. Míru poklesu M-IgM lze tedy nazvat parciální remisí. Vývoj koncentrace M-IgM a celkového IgM zachycuje tab. 3. U pacienta jsme v dubnu 2026 také provedli kontrolu kostní dřeně. Cytologické hodnocení kostní dřeně nepopsalo lymfoplazmocytární infiltraci. Vyšetření aspirátu kostní dřeně metodou průtokové cytometrie konstatovalo, že v kostní dřeni nejsou téměř žádné B-lymfocyty, takže nebyly detekovány žádné klonální buňky odpovídající lymfoplazmocytům.
Perinefritická kolekce tekutiny
V lednu 2026 jsme u pacienta provedli kontrolní CT vyšetření na původním pracovišti, kde proběhlo i první vyšetření v roce 2024. Naše očekávání, tj. redukce perinefritické tekutiny, se potvrdilo jen u jedné ledviny, zatímco u druhé došlo spíše ke zvětšení objemu tekutiny. To ilustrují CT snímky ledvin.
Kontrolní CT ze dne 29. ledna 2026 popsalo játra přiměřené velikosti bez evidentních ložiskových změn, slezinu normální velikosti, střevní kličky bez dilatace, vpravo tříselnou hernii. Vpravo byla mírná regrese lemu tekutiny perirenálně, dnes šíře do 26 mm, v létě roku 2024 to bylo 44 mm. Vlevo mírná progrese lemu tekutiny perirenálně, dnes šíře 69 mm, minule šíře 61 mm. Hodnoceno jako perinefritická lymfangiektazie. Regrese komprese vena cava inferior. Ledviny hypotrofické s nerovnou hrbolatou konturou, parenchym stacionárně hraniční šíře. Dutý systém ledvin bez dilatace.
Obraz perinefritické kolekce tekutiny z léta 2024 a z února 2026 je na obr. 2 a 3.


Po 14. cyklu v dubnu 2026 bylo znovu provedeno kontrolní sonografické vyše-tření ledvin. Byly popsány perirenální laločnaté anechogenní lemy, kolekce tekutiny šíře 4–5 cm, náznaky septace, stranově výraznější vlevo, orientačně podobné jako na předchozím CT. Ledviny měly rozměry kolem 9 × 4 cm, bez dilatace a nápadnějších ložisek.
Intrapulmonální shunty
Echokardiografické vyšetření před zahájením léčby ukázalo nezvětšenou levou komoru srdeční s normální systolickou funkcí, EF 64 %, s poruchou diastolického plnění typu relaxace a zvětšenou levou síň. Kontrastní echokardiografické vyšetření prokázalo přítomnost kontrastních mikrobublin v levé síni s časovým zpožděním šesti stahů a bez ovlivnění Valsalvovým manévrem, což svědčí pro přítomnost pravolevého zkratu mimo srdce.
Před léčbou bylo také provedeno CT hrudníku s aplikací kontrastní látky Iomeron 350 mg ve dvou fázích. Plíce byly bez patologických denzit či infiltrace, mediastinum nerozšířeno, bez výpotků v pleurálním prostoru. Plicní arteriovenózní (AV) spojky nebo plicní embolizace nebyly metodou CT angiografie prokázány. A stejně tak scintigrafické vyšetření pomocí značených agregátů albuminu neprokázalo patologické AV zkraty. Pouze echokardiografické vyšetření s bublinovým kontrastem prokázalo přítomnost pravolevého zkratu mimo srdce.
Kontrolní echokardiografické vyšetření bylo provedeno 19. 3. 2026. Byly zjištěny nedilatované komory a pravá síň, ejekční frakce byla 65 %. Po podání bublinového kontrastu spontánně ani při Valsalvově manévru už bez detekce bublin v levostranných oddílech. Po 14 cyklech léčby přestaly být AV zkraty prokazatelné metodou kontrastní echokardiografie.
Změny v PET/CT obraze
V rámci vyšetření rozsahu Waldenströmovy makroglobulinemie bylo v Masarykově onkologickém ústavu provedeno 17. 12. 2024 PET/CT vyšetření s použitím radiofarmaka fluorodeoxyglukózy (FDG). Na celotělovém FDG-PET/CT zobrazení dominovala výrazná subkapsulární kolekce tekutiny kolem ledvin, při srovnání s CT zobrazením z 2. 10. 2024 byla v parciální velikostní regresi. V dolním pólu pravé ledviny byla oblast vysoké akumulace FDG. Dále byla popsána difuzně vyšší akumulace FDG v kostní dřeni až ložiskového charakteru v hlavici levého femuru. Slezina byla nezvětšená, bez ložisek hyperakumulace FDG. Nadbráničně i podbráničně bez FDG-avidní lymfadenopatie. Zvýšená akumulace FDG v kostní dřeni odpovídala infiltraci kostní dřeně lymfoplazmocytárním lymfomem.
Pro nejasný nález na ledvině následovalo 20. 12. 2024 sonografické vyšetření pravé ledviny. Vyšetření bylo cíleno na objasnění vysoké akumulace FDG v dolním pólu pravé ledviny, ale neprokázalo nález typický pro absces či tumor, potvrdilo jen perinefritickou kolekci tekutiny.
Kontrolní FDG-PET/CT bylo provedeno 10. 4. 2026. Nepravidelné tekutinové kolekce perirenálně, bilaterálně byly rozsahem mírně větší vlevo, vpravo podobná jako na předchozím vyšetření, fotodeficientní. V oblasti dolního pólu pravé ledviny, kde byla minule vyšší aktivita, byl při posledním vyšetření pouze drobný náznak vyšší metabolické aktivity (od minula téměř kompletní regrese).
Obraz akumulace radiofarmaka v kostní dřeni byl podobně zvýšený jako při vstupním vyšetření. Kompletně ustoupila fokální hyperakumulace FDG v oblasti duodena. Vyšší akumulaci radiofarmaka jsme vstupně vysvětlovali infiltrací lymfoplazmocytárním lymfomem, při posledním vyšetření byla vyšší akumulace radiofarmaka v kostní dřeni následkem aplikace depotního leukocytárního růstového faktoru 8 dní před vyšetřením. Na složeném obr. 4 je výsledek FDG-PET/CT prvního a kontrolního zobrazení z dubna 2026.

Diskuze
Definice TEMPI syndromu
TEMPI syndrom je novou diagnostickou jednotkou, poprvé popsanou v roce 2011 [5]. Autor prvního popisu vytvořil definici, která byla zveřejněna v roce 2020 (tab. 4) [10].
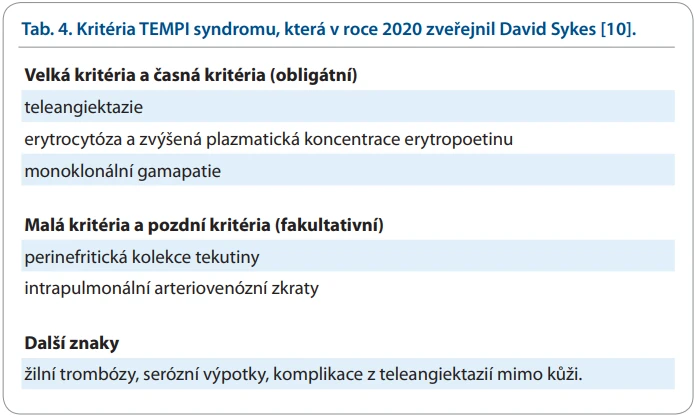
Z 35 popsaných případů jen 10 naplnilo nálezem ve dřeni kritérium mnohočetného myelomu (počet plazmocytů ≥ 10 % a 23 případů TEMPI syndromu mělo počet klonálních plazmocytů v kostní dřeni < 10 %, což odpovídalo MGCS). M-IgM byl zatím popsán jen u dvou případů TEMPI syndromu, v prvním to byl IgM lambda a v druhém IgM kappa [7,8], v ostatních případech TEMPI syndromu byl přítomný M-IgG anebo M-IgA. Námi popsaný případ s M-IgM kappa je třetím doposud identifikovaným případem.
Etiopatogeneze TEMPI syndromu
Etiopatogeneze TEMPI syndromu není známa a je předmětem klinického výzkumu. Existuje více klinických jednotek, u nichž je přítomný jak monoklonální imunoglobulin, tak i nadprodukce určitých cytokinů. Nejznámější je POEMS syndrom s prokázanou nadprodukcí vaskulárního endoteliálního růstového faktoru (vascular endotelial growth factor – VEGF). Souvislost POEMS syndromu s nadprodukcí VEGF je tak evidentní, že zvýšená hodnota VEGF je jedním z kritérií POEMS syndromu [9]. Méně známý je AESOP syndrom, u něhož se také předpokládá lokalizovaná nadprodukce VEGF v ložisku solitárního plazmocytomu. Při neléčení může AESOP přejít v POEMS syndrom. Zvýšená tvorba cytokinů je přítomna i u osteosklerotického myelomu, který se podobá POEMS syndromu, ale nemá neuropatii a kožní změny. Další jednotkou ze skupiny monoklonálních gamapatií se zvýšenou produkcí cytokinů je syndrom Schnitzlerové, u něhož se osvědčila blokáda interleukinu-1 anakinrou. U všech těchto jednotek byla popsána regrese symptomů při potlačení tvorby monoklonálního imunoglobulinu.
Který z cytokinů je odpovědný za TEMPI syndrom, není zatím známo. Autoři jedné publikace popsali zvýšení plazmatické koncentrace (macrophage migration inhibitory factor) [11]. Jde však jen o jedno sdělení, které nebylo potvrzeno dalšími studiemi.
V literatuře zabývající se vzácnou problematickou lymfangiektazií jsme našli ojedinělé práce analyzující vznik perirenálních lymfangiektazií na molekulární úrovni, které popisují zvýšenou tvorbu VEGF typu C (VEGF-C) [12,13]. Při studiu publikací věnovaných renálním lymfangiektaziím jsme našli sdělení, jehož autoři popisují u pacienta s těmito malformacemi současně přítomnou erytrocytózu [14]. Z toho usuzujeme, že proces tvorby monoklonálního imunoglobulinu je zřejmě spřažen s tvorbou určitých cytokinů a jejich produkce je odpovědná za rozvoj TEMPI syndromu. Pokud se u monoklonální gamapatie podařilo léčbou dosáhnout kompletní remise, úplného vymizení monoklonálního imunoglobulinu, potvrzeného negativním výsledkem imunofixační elektroforézy, tak autoři těchto zpráv popisují regresi všech příznaků TEMPI syndromu, tedy i perinefritické kolekce tekutiny.
Perinefritická kolekce tekutiny
Vzhledem k tomu, že akronym TEMPI pod písmem P uvádí „perinephric fluid collections“, používáme v souvislosti s TEMPI syndromem termín perinefritická kolekce tekutiny. Tento termín je odvozen z řeckého názvu ledviny – nefros. A z řeckých názvů orgánů se odvozují termíny pro zánětlivé stavy, tedy nefritis. Autor popisu TEMPI syndromu David Sykes předpokládal zánětlivé změny v ledvině. V případě, že by chtěl pouze lokalizovat kolekci tekutiny, tak mohl použít latinského termínu pro ledvinu „ren“, který se používá pro anatomické pojmenování orgánů, které nejsou změněny zánětem, a tekutinu kolem ledvin anatomicky lokalizovat jako perirenální. Nicméně zvolil termín perinefritická kolekce tekutiny, a tak se tohoto termínu držíme.
Perinefritická kolekce tekutiny je jedním z typických znaků této jednotky. V textech popisujících případy TEMPI syndromu je existence perinefritických kolekcí tekutiny zmiňována. Autoři popisovaných případů je charakterizují jako lymfangiektazie, podobně jako v našem případě. Žádný z popisovaných případů neobjasňuje etiopatogenezi vzniku této kolekce tekutiny obklopující ledviny.
V odborné literatuře jsme našli popisy případů obdobně velkých kolekcí tekutiny kolem ledvin. Autoři v nich použili termín perirenální lymfangiektazie. Jednalo se o kolekci tekutiny v rozšířených lymfatických cestách, bez asociace s TEMPI syndromem. Perirenální lymfangiektazie představují vzácné benigní lymfatické onemocnění, které způsobuje cystické zvětšení a rozšíření perirenálních, parapelvických a intrarenálních lymfatických kanálků. Toto onemocnění, známé také jako lymfangiom nebo lymfangiomatóza, postihuje mezenchymální tkáně a typicky se projevuje jako unilokulární nebo multilokulární cystické léze způsobené atypickou dilatací lymfatických cév. Většina lymfangiektazií se nachází v oblasti krku a axilárního prostoru, ale mohou se vyskytovat i v retroperitoneu, mediastinu, mezenteriu a pánvi – a také právě v okolí ledviny.
Onemocnění může být jednostranné nebo oboustranné a může být fokální nebo difuzní. Může postihnout jen jeden nebo více lymfatických kompartmentů, jako je intrarenální, parapelvický a perirenální prostor.
Etiopatogeneticky se u lymfangiektazií zvažují vývojové problémy nebo sekundární obstrukce v komunikaci mezi perirenálními a retroperitoneálními lymfatickými cévami. Byly popsány i familiární případy, což naznačuje roli genetiky. Nadprodukce VEGF-C je jen jednou z možných příčin [12,13].
Autoři, kteří nepředpokládali zánět ledviny jako příčinu lymfangiektazií, pro ně zvolili termín perirenální lymfangiomatóza [15–18], nikoliv tedy perinefritická lymfangiomatóza jako v případě TEMPI syndromu.
Nicméně podobné stavy jsou popisovány také v souvislosti s termínem perinefritická kolekce tekutiny [19]. O velkých kolekcích tekutiny v okolí ledviny je velmi málo publikací v databázi PubMed. Fenomén velké perinefritické (perirenální) kolekce tekutiny je velmi vzácný, ale existuje [12–19].
Diagnóza perirenální lymfangiektazie se stanoví na základě obsahu aspirované tekutiny nebo charakteristických radiologických nálezů. Aspirace obsahu perirenálních lymfangiektazií obsahuje malé množství bílkovin a triglyceridů a vysoké množství lymfocytů.
Pro vyšetřování lymfatický cest se používá metoda lymfoscintigrafie, ale publikaci, která by popisovala použití lymfoscintigrafie u perinefritické či perirenální kolekce tekutiny jsme v databázi PubMed nenašli.
Lymfangiektazie jsou u některých pacientů asymptomatické, u jiných vyvolávají bolest břicha či bolesti pociťované v bederní krajině. Bilaterální renální lymfangiektazie jsou velmi vzácné a mohou se podobat jiným cystickým onemocněním ledvin (polycystické onemocnění ledvin, hydronefróza, parapelvické cysty nebo cystický nefrom). Někdy ji lze zaměnit s urinomem. Komplikací perirenální lymfangiektazie mohou být ruptury s expanzí do retroperitonea a se vznikem otoku okolních tkání a pánevních orgánů. Z úhlu pohledu výše uvedených informací se nám jeví, že závažný stav s otokem genitálu, pro nějž byl v létě 2024 náš pacient hospitalizován, byl asi způsoben rupturou lymfangiektazií a expanzí tekutiny retroperitonálním prostorem do pánevních orgánů (penis, skrotum), ale i do podkoží.
Léčba perinefritických lymfangiektazií se může u jednotlivých pacientů lišit v závislosti na klinických příznacích a komplikacích. Může být provedeno konzervativní sledování nebo aspirace cysty, skleroterapie, marsupializace. Náš pacient bude proto sledován urology a případně břišními chirurgy. Sykes zvolil v jednom případě TEMPI syndromu se symptomatickými perinefritickými lymfangiektaziemi operaci, která vytvořila spojku s peritoneální dutinou. To umožnilo resorpci tekutiny z perinefritických lymfangiektazií [5,20–25]. Zda a kdy se k tomuto kroku odhodlat, zůstává na diskuzi s urology a chirurgy.
V domácí literatuře je lymfangiomatóza zmiňována zcela výjimečně. V databázi české medicínské literatury medvik.cz je evidováno pouze pět sdělení věnovaných lymfangiomatóze, ale žádná z nich nepopisuje perirenální lymfangiomatózu [26–30].
Přínos FDG-PET/CT vyšetření pro hodnocení léčebné odpovědi
Zatím byl publikován pouze jeden případ TEMPI syndromu, u něhož byla vyhodnocována léčebná odpověď pomocí FDG-PET/CT zobrazení. Autoři této práce považují PET/CT za přínosné [31]. Náš pacient měl vstupní PET/CT zobrazení před léčbou a pak v dubnu. Při kontrolním vyšetření byla popisována setrvávající aktivita kostní dřeně. To však nemůžeme interpretovat jako selhání léčby. Pacient měl totiž 8 dní před vyšetřením závažnou neutropenii, 0,8 × 10⁹/l neutrofilů, a dostal depotní G-CSF Pelgraz, po němž měl den před vyšetřením leukocytózu 17 × 109/l a počet neutrofilů se zvýšil na 11,9 × 10⁹/l. Takže zvýšená aktiva kostní dřeně mohla být způsobena v našem případě iatrogenně aplikací depotního preparátu leukocytárního růstového faktoru.
Léčba TEMPI syndromu asociovaného s non-IgM monoklonální gamapatií
Venepunkční a aferetickou léčbu erytrocytózy (polyglobulie) lze považovat za symptomatickou léčbu. Lze ji v případě nutnosti použít [10]. Hlavní modalitou léčby je však potlačení tvorby monoklonálního imunoglobulinu, jehož tvorba je asociována se vznikem TEMPI syndromu.
V případě průkazu klonální plazmocelulární proliferace v kostní dřeni jak nemaligní (při MGCS), tak maligní (při mnohočetném myelomu) se používají ty nejúčinnější dostupné léky, které mají potenciál dosáhnout kompletní remise této klonální proliferace. Jistě je nejlepší, když se podaří dosáhnout negativity zbytkové nemoci.
V jednotlivých popsaných případech byly použity léky ze skupiny inhibitorů proteazomu (bortezomib), léky ze skupiny IMiDs (lenalidomid a pomalidomid), anti-CD38 monoklonální protilátka (daratumumab) a vysokodávkovaná chemoterapie s autologní transplantací [32–39].
Za samostatnou zmínku stojí, že v roce 2024 byla popsána úspěšná léčba relapsu preparátem teclistamab [40].
V případech, kdy se podařilo dosáhnout kompletní hematologické léčebné odpovědi, je popsáno, že posléze došlo i k ústupu všech typických příznaků. Jak moc se to týká i AV spojek nebo perinefritické (perirenální) kolekce tekutiny, nebylo specifikováno. Citované práce popisují, že po dosažení hematologické léčebné odpovědi se postupně zmenšovaly teleangiektazie, což jsme také viděli.
U pacientů, jejichž nemoc relabovala po iniciální léčbě, se jevila sérová hladina erytropoetinu jako velmi citlivý ukazatel, jehož vzestup byl prokazatelný ještě před zvyšováním koncentrace monoklonálního imunoglobulinu. Teprve později recidivovaly teleangiektazie [10].
Léčba TEMPI syndromu asociovaného s IgM monoklonální gamapatií
První případ TEMPI syndromu při monoklonální gamapatii typu IgM byl popsán v roce 2022. Jednalo se o ženu ve věku 63 let, koncentrace M-IgM v době stanovení diagnózy byla 12,8 g/l. V kostní dřeni byla 20% infiltrace odpovídající lymfoplazmocytárnímu lymfomu a tomu odpovídala mutace MYD88L265, vyšetření mutace CXCR4 nebylo provedeno. Léčba kombinací cyklofosfamidu, bortezomibu a dexametazonu dosáhla 1,5 roku trvající remise [7].
Popis druhého případu, pacientky věku 67 let, s gamapatií typu IgM, asociovanou s TEMPI syndromem, byl zveřejněn v roce 2024. V kostní dřeni byla nalezena 30% infiltrace lymfoplazmocytárním lymfomem a tento nález byl potvrzen metodou flowcytometrie. S touto diagnózou korespondoval průkaz mutace MYD88 L265P, zatímco mutace CXCR4 byla negativní. Pacientka byla léčena kombinací rituximabu, cyklofosfamidu a dexametazonu s přidáním bortezomibu. Po šesti cyklech dosáhla velmi dobré parciální remise. Po nástupu hematologické léčebné odpovědi se dostavila i orgánová léčebná odpověď [8]. Autoři změny podrobně nerozebírají, pouze konstatují, že množství ascitické tekutiny se zmenšilo.
V našem případě TEMPI syndromu provázejícího Waldenströmovu makroglobulinemii jsme pro léčbu zvolili kombinaci rituximabu, bendamustinu a dexametazonu, která je dnes považována za zlatý standard [41].
Účinnou alternativou pro léčbu Waldenströmovy makroglobulinemie je kombinace rituximabu s inhibitory proteazomu, obvykle s bortezomibem. Méně často je u pacientů s Waldenströmovou makroglobulinemií s neuropatií používána kombinace rituximabu s ixazomibem [42].
A zřejmě nejúčinnější kombinací pro léčbu Waldenströmovy makroglobulinemie je dle našich zkušeností, ale i dle přehledu literatury, kombinace obinutuzumabu s dalšími léky [43–47].
V našem případě jsme dosáhli zásadního poklesu koncentrace M-IgM na 1,9 g/l a v kostní dřeni nebyly metodou průtokové cytometrie nalezeny žádné B buňky. V tomto případě podáme zřejmě ještě jeden cyklus této redukované léčby a dále budeme pacienta sledovat. U Waldenströmovy makroglobulinemie se léčebná odpověď může prohlubovat ještě po několik měsíců od jejího ukončení, což je fenomén, který u mnohočetného myelomu nevídáme. Proto dosažený pokles monoklonálního imunoglobulinu na 1,9 g/l považujeme za uspokojivou léčebnou odpověď a aktivitu Waldenströmovy makroglobulinemie budeme dále jen sledovat. V případě remise trvající méně než 24 měsíců bychom vybrali jinou léčbu z výše uvedených alternativ. V případě delší remise je na zvážení opakování té samé léčebné kombinace.
Závěr
TEMPI syndrom představuje jednu z možných příčin erytrocytózy, proto by se vyšetření monoklonálního imunoglobulinu mělo dělat u každého pacienta se zvýšeným počtem erytrocytů.
Stejně tak nález většího objemu perinefritické (perirenální) kolekce tekutiny v rámci perirenálních lymfangiektazií by měl vést k vyšetření monoklonálního imunoglobulinu a k zamyšlení, zda nemůže jít o TEMPI syndrom.
Publikované popisy případů popisují vymizení symptomů při potlačení monoklonální gamapatie. V našem případě jsme monoklonální gamapatii typu IgM celkem úspěšně potlačili a pozorujeme snížení erytropoetinu a vymizení teleangiektazií i ateriovenózních zkratů, ale perinefritická kolekce tekutiny zatím je bez větších změn.
Dedikace
Podpořeno: Institucionální aktivity MOÚ: MZ ČR – RVO (MOÚ, 00209805), MZ ČR – RVO (FNBr, 65269705) a LX22NPO5102 Národní ústav pro výzkum rakoviny.
Sources
1. Adam Z, Řehák Z, Krejčí M et al. Monoklonální gamapatie klinického významu – nový skupinový název pro choroby způsobené monoklonálním imunoglobulinem a/nebo volnými lehkými řetězci. Změna přístupu k nemaligním gamapatiím. Klin Onkol 2025; 38 (5): 336–344. doi: 10.48095/ccko2025336.
2. Adam Z, Řehák Z, Krejčí M et al. Změny hemostázy a další poruchy způsobené monoklonálním imunoglobulinem a/nebo volnými lehkými řetězci. Klin Onkol 2026; 39 (1): 31–39. doi: 10.48095/ccko202631.
3. Adam Z, Řehák Z, Krejčí M. et al. Kožní nemoci způsobené monoklonálním imunoglobulinem a/nebo volnými lehkými řetězci (monoklonální gamapatie kožního významu). Klin Onkol 2026; 39 (1): 10–30. doi: 10.48095/ccko202610.
4. Adam Z, Kment M, Rohál T et al. Poškození ledvin monoklonálním imunoglobulinem a / nebo volnými lehkými řetězci. Klasifikace dle „International Kidney and Monoclonal Gammopathy Research Group“. Transfuze Hematol Dnes 2025; 31 (2): 158–167. doi: 10.48095/cctahd2025prolekare.cz7.
5. Sykes DB, Schroyens W, O’Connell C. The TEMPI syndrome – a novel multisystem disease. N Engl J Med 2011; 365 (5): 475–477. doi: 10.1056/NEJMc1106670.
6. Adam Z, Leová LN, Patočková M et al. Popis TEMPI syndromu při Waldenströmově makroglobulinemii. Klin Onkol 2025; 38 (4): 283–301. doi: 10.48095/ccko2025283.
7. Kubik T, Minoo P. TEMPI Syndrome associated with IgM monoclonal gammopathy. Blood 2022; 139 (8): 1254. doi: 10.1182/blood.2021014393.
8. Asimakopoulou S, Malandrakis P, Kamiliou A et al. A rare case of TEMPI syndrome (telangiectasias, erythrocytosis, monoclonal gammopathy and ascites) associated with IgM monoclonal gammopathy. Leuk Lymphoma 2024; 65 (6): 857–859. doi: 10.1080/10428194.2024.2323084.
9. Dispenzieri A. POEMS syndrome: update on diagnosis, risk-stratification, and management. Am J Hematol 2023; 98 (12): 1934–1950. doi: 10.1002/ajh.27081.
10. Sykes DB, O’Connell C, Schroyens W. The TEMPI syndrome. Blood 2020; 135 (15): 1199–1203. doi: 10.1182/blood.2019004216.
11. Sun C, Xu J, Zhang B et al. Whole-genome sequencing suggests a role of MIF in the patho-physiology of TEMPI syndrome. Blood Adv 2021; 5 (12): 2563–2568. doi: 10.1182/bloodadvances.2020003783.
12. Donnan MD, Deb DK, David V et al. VEGFC overexpression in kidney progenitor cells is a model of renal lymphangiectasia – brief report. Arterioscler Thromb Vasc Biol 2025; 45 (1): 104–112. doi: 10.1161/ATVBAHA.124.319743.
13. Donnan MD, Deb DK, Dalal V et al. VEGFC Overexpression in kidney progenitor cells is a model of renal lymphangiectasia-brief report. Arterioscler Thromb Vasc Biol 2025; 45 (1): 104–112. doi: 10.1161/ATVBAHA.124.319743.
14. Orouji Jokar T, Chidobem I, Khan N. Bilateral renal lymphangiectasia associated with polycythemia: a rare case report. Cureus 2021; 13 (7): e16130. doi: 10.7759/cureus.16130.
15. Abbasi MT, Arif M, Hashmi MN et al. Bilateral renal lymphangiomatosis. Saudi J Kidney Dis Transpl 2022; 33 (1): 193–195. doi: 10.4103/1319-2442.367815.
16. Koc NS, Yilmaz SR, Karcaaltincaba M et al. Renal lymphangiomatosis mimicking polycystic kidney disease in an adult, a case report and literature review. Iran J Kidney Dis 2021; 15 (1): 61–63.
17. Hacibey I, Sahin Y, Serifoglu I et al. Idiopathic bilateral massive perirenal subcapsular effusion: the first case in the literature. Urologia 2022; 89 (3): 481–483. doi: 10.1177/03915603211001252.
18. Khan MM, Mundla SR, Cheema FE et al. Peri-renal lymphangiomatosis: a case report presenting a rare disease at a rarer location. Cureus 2023; 15 (3): e36766. doi: 10.7759/cureus.36766.
19. Tsao TF, Liang KW, Huang HH et al. Sonography of perinephric fluid collections: a pictorial essay. J Clin Ultrasound 2019; 47 (3): 150–160. doi: 10.1002/jcu.22680.
20. Alshanafey S, Alkhani A, Alkibsib A. Renal lymphangiectasia in pediatric population: case series and review of literature. Ann Saudi Med 2022; 42 (2): 139–144. doi: 10.5144/0256-4947.2022.139.
21. Tacyildiz C, Yergin Tacyildiz S. Bilateral renal lymphangiectasia mimicking renal cystic disease and literature review. BJR Case Rep 2025; 11 (6): uaaf051. doi: 10.1093/bjrcr/uaaf051.
22. Pandya VK, Shah MK, Gandhi SP et al. Bilateral renal lymphangiectasia. J Clin Diagn Res 2016; 10 (9): TD01–TD02. doi: 10.7860/JCDR/2016/19475.8409.
23. Ricardo Ossio GP, Gallo Orjuela DM, Salazar Agudelo J et al. Renal lymphangiectasia: the transcending of serendipity. Cureus 2024; 16 (3): e56669. doi: 10.7759/cureus.56669.
24. Guadagni S, Gianardi D, Palmeri M et al. Contrast enhanced ultrasound for the diagnosis of bilateral renal lymphangiectasia: literature review and contrast enhanced ultrasound findings. J Ultrasound 2022; 25 (1): 111–114. doi: 10.1007/s40477-020-00529-9.
25. Barghouth I, Hassan Q, Saad A et al. Rare surgical management of renal lymphangiectasia: marsupialization into peritoneal cavity. Clin Case Rep 2025; 13 (10): e71025. doi: 10.1002/ccr3.71025.
26. Král Z, Krejčí M, Červinková I. Lymfangiomatóza – vzácné generalizované onemocnění lymfatického systému. Vnitr Lek 2021, 67 (4): E09–E12. doi: 10.36290/vnl.2021.062.
27. Král Z. Lymfangiomatóza v dospělosti. In: Histiocytární neoplazie a další vybrané velmi vzácné krevní nemoci. Praha: Grada Publishing 2020. 293 s.
28. Navrátilová Z, Štěrba J. Lymfangiomatóza skrota, břišní stěny a dolních končetin. LYMPHO. Praha: AMCA 2012.
29. Lukeš J, Dort V, Kohoutek V et al. Kostní systémová lymfangiomatóza. Československá pediatrie 1973; 28 (8): 417–419.
30. Krásná J, Baráková D, Chodounský Z et al. Lymfangiom orbitopalpebrální oblasti. Čes a slov Oftal 2014; 70 (4): 152–159.
31. Pasquesoone H, Callaud A, Carsuzaa T et al. First use of 18F-FDG PET in TEMPI syndrome: can it be used for treatment assessment? A case report.. Front Nucl Med 2023; 3 : 1273967. doi: 10.3389/fnume.2023.1273967.
32. Xu ZF, Ruan J, Chang L et al. Case report: TEMPI syndrome: report of three cases and treatment follow-up. Front Oncol 2022; 12 : 949647. doi: 10.3389/fonc.2022.949647.
33. Fotiou D, Solia E, Theodorakakou F et al. TEMPI Syndrome: difficult to diagnose, “easy” to treat? Ann Hematol 2024; 103 (9): 3787–3793. doi: 10.1007/s00277-024-05893-8.
34. Sansen PY, Montfort L, Nanquette A et al. Complete remission in a TEMPI syndrome treated with a daratumumab, lenalidomide, and dexamethasone-based regimen: a case report. Case Rep Oncol 2024; 17 (1): 175–179. doi: 10.1159/000535551.
35. Diral E, Parma M, Renso R et al. A fatal case of TEMPI syndrome, refractory to proteasome inhibitors and autologous stem cell transplantation. Leuk Res 2020; 97 : 106441. doi: 10.1016/j.leukres.2020.106441.
36. Undar L, Atas U, Iltar U et al. Long-term complete clinical and hematological response with bortezomib: the report of a case with TEM (P) I syndrome and a review of the literature. Clin Lymphoma Myeloma Leuk 2022; 22 (9): 702–707. doi: 10.1016/j.clml.2022.04.018.
37. Liang SH, Yeh SP. Relapsed multiple myeloma as TEMPI syndrome with good response to salvage lenalidomide and dexamethasone. Ann Hematol 2019; 98 (10): 2447–2450. doi: 10.1007/s00277-019-03761-4.
38. Kawamura S, Tamaki M, Nakamura Y et al. Successful treatment of the TEMPI syndrome with pomalidomide plus dexamethasone followed by autologous stem cell transplantation. Acta Haematol 2022; 145 (5): 553–559. doi: 10.1159/000525056.
39. Sykes DB, Schroyens W. Complete responses in the TEMPI syndrome after treatment with daratumumab. N Engl J Med 2018; 378 (23): 2240–2242. doi: 10.1056/NEJM c1804415.
40. Sykes DB, Schroyens W. Teclistamab as successful treatment of relapsed TEMPI syndrome. N Engl J Med 2024; 391 (22): 2173–2175. doi: 10.1056/NEJMc2411016.
41. Kaščák M, Hájek R, Minařík J et al. Diagnostika a léčba Waldenströmovy makroglobulinemie: Doporučení vypracovaná Českou myelomovou skupinou (CMG), myelomovou sekcí České hematologické společnosti ČLS JEP a Kooperativní lymfomovou skupinou, lymfomovou sekcí České hematologické společnosti ČLS JEP. Transfuze Hematol Dnes 2020; 28 (Suppl 1): S41 – S74. doi: 10.48095/cctahd2022S42.
42. Adam Z, Krejčí M, Pour L et al. Úspěšná léčba relapsu Waldenströmovy makroglobulinemie inhibitory proteazomu (bortezomibem a následně ixazomibem) v kombinaci s rituximabem a dexametazonem. Popis případu a přehled přínosu inibitorů proteazomu. Klin Onkol 2024; 37 (6): 451–462. doi: 10.48095/ccko2024451.
43. Tomowiak C, Poulain S, Herbaux C et al. Obinutuzumab and idelalisib in symptomatic patients with relapsed/refractory Waldenström macroglobulinemia. Blood Adv 2021; 5 (9): 2438–2446. doi: 10.1182/bloodadvances.2020003895.
44. Wróbel T, Kalicińska E, Zaucha JM et al. Obinutuzumab induction and maintenance in patients with Waldenström macroglobulinaemia: an open-label, single-arm phase 2 study. EClinicalMedicine 2025; 86 : 103383. doi: 10.1016/j.eclinm.2025.103383.
45. Tomowiak C, Poulain S, Nudel M et al. Six-year follow-up of phase II study exploring chemo-free treatment association with idelalisib and obinutuzumab in symptomatic relapsed/ refractory patients with Waldenström’s macroglobulinemia. Ann Hematol 2025; 104 (1): 685–690. doi: 10.1007/s00277-024-06076-1.
46. Panayiotidis P, Tumyan G, Thieblemont C et al. A phase-II study of atezolizumab in combination with obinutuzumab or rituximab for relapsed or refractory mantle cell or marginal zone lymphoma or Waldenström’s macroglobulinemia. Leuk Lymphoma 2022; 63 (5): 1058–1069. doi: 10.1080/10428194.2021.2015765.
47. Adam Z, Pour L, Krejčí M et al. The treatment combination of obinutuzumab, bendamustine and dexamethasone achieved a deeper response than the previous line of treatment in five patients with Waldenström’s macroglobulinemia. Klin Onkol 2024; 37 (6): 427–432. doi: 10.48095/ccko2024427.
Labels
Paediatric clinical oncology Surgery Clinical oncologyArticle was published in
Clinical Oncology
2026 Issue 5
Most read in this issue
- FLAURA2 – posun v 1. linii léčby pokročilého EGFR-mutovaného nemalobuněčného karcinomu plic
- S těhotenstvím související adenokarcinom plic s mutací EGFR v oblasti s endemickým výskytem tuberkulózy – diagnostická zkreslení a terapeutické překážky
- Kontinuita
- Může negativní PSMA PET/CT omezit indikaci lymfadenektomie u pacientů s lokalizovaným karcinomem prostaty středního a vysokého rizika?