Najčastejšie gény asociované s epilepsiou u detí
Authors:
Silvia Mináriková; Miriam Kolníková
Authors‘ workplace:
Klinika detskej neurológie, Lekárska fakulta, Univerzita Komenského a Národný ústav detských chorôb, Bratislava
Published in:
Čes-slov Pediat 2026; 81 (5): 269-275.
Category:
doi:
https://doi.org/10.55095/CSPediatrie2026/017
Overview
Epilepsia patrí celosvetovo medzi najčastejšie chronické neurologické ochorenia. Medzinárodná liga proti epilepsii klasifikuje etiológiu epilepsie do šiestich hlavných kategórií: štrukturálna, genetická, infekčná, metabolická, imunologická a neznáma. V súčasnosti sa predpokladá, že práve genetická etiológia má najväčší výskyt. Toto zistenie bolo podložené rozvojom moderných genetických vyšetrovacích metód, ktoré umožnili identifikáciu stoviek génov asociovaných s epilepsiou a objasnili ich mechanizmy vzniku na molekulárnej úrovni. Medzi najčastejšie gény asociované s epilepsiami v detskom veku patria SCN1A, KCNQ2, CDKL5, SCN2A, STXBP1, PCDH19, PRRT2, SCN8A, MECP2 a SLC2A1, pričom prvých päť zodpovedá za viac ako polovicu geneticky podmienených prípadov. Tieto gény môžu byť rozdelené na základe patogenetického mechanizmu do piatich skupín: poruchy na úrovni iónových kanálov (kanalopatie), poruchy na úrovni synaptickej regulácie, poruchy génovej expresie a regulácie, metabolické poruchy a poruchy vývoja a migrácie neurónov.
Cieľom tohto článku je prehľad najčastejších génov spojených s epilepsiou u detí, ich patogenetických mechanizmov a klinických korelácií.
Klíčová slova:
genetika – geny – epilepsia – etiológia – kanalopatie
ÚVOD
Epilepsia je chronické neurologické ochorenie, ktorým celosvetovo trpí približne 50 miliónov ľudí.(1) Na základe klasifikácie Medzinárodnej ligy proti epilepsii z roku 2017 je známych šesť etiológií epilepsie (obr. 1).(2) Stanovenie správnej etiológie je zásadné pre manažment, výber adekvátnej liečby a stanovenie prognózy.

GENETICKÁ ETIOLÓGIA EPILEPSIE
V roku 1975 bol publikovaný klasický pohľad na etiológiu epilepsie. Usudzovalo sa, že väčšina epilepsií je idiopatických, a len v menej ako štvrtine prípadov bolo možné stanoviť etiológiu.(3) V súčasnosti sa predpokladá, že aj u pacientov so získanými epilepsiami je určitá genetická predispozícia (po ischémii, traume, neoplázii či infekcii).(4) Percentuálne rozloženie etiológií epilepsií je znázornené na obrázku 2. Prelomovým zistením bolo objavenie vzácneho variantu v géne CHRNA4 kódujúceho α-4 podjednotku nikotínového acetylcholínového receptora Steinleinom et al.(5) v roku 1995 a objasnenie jeho súvislosti s (autozomálne dominantnou) hypermotorickou epilepsiou viazanou na spánok u jedincov vo veľkej rodine, ktorá bola pôvodne opísaná Scheffer et al.(6)
V úvode éry rozvoja genetiky boli objavené gény vedúce k miernym fenotypom, zdedené dominantne a spôsobujúce familiárne epilepsie (SCN1A, SCN1B, KCNQ2, KCNQ3 a GABRG2). Neskôr sa zistilo, že tieto gény často vedú aj k závažnejším fenotypom.(7) Aktuálne je známe, že patogénne varianty v tom istom géne môžu zapríčiňovať rôzne fenotypy a naopak, určitý fenotyp môže byť spôsobený rôznymi génmi. Na základe výsledkov metaanalýz a štúdií vieme, že na fenotyp vplývajú aj funkčné zmeny génu typu loss-of-function (LOF) alebo gain-of-function (GOF) a tiež environmentálne faktory. Funkčné testy sa stanovujú v špecializovaných laboratóriách v rámci cieleného testovania alebo výskumu. Známych je aj niekoľko prípadov, kedy sa patogénne varianty génov nachádzajú v nekódujúcich oblastiach genómu, napr. dodekamérové repetície v transkripčnej oblasti cystatínu B, ktorý spôsobuje Unverrichtovu–Lundborgovu chorobu.(8) Klinicky je významná aj rola postzygotického variantu a mozaicizmu, ktorý nie je prítomný vo všetkých bunkách tela.(9)
NAJČASTEJŠIE GÉNY ASOCIOVANÉ S EPILEPSIOU U DETÍ
Genetické testovanie sa stáva integrálnou súčasťou diagnostických postupov detských epilepsií. Najvyšší výskyt geneticky podmienených epilepsií je v skupine pacientov s farmakorezistentnou epilepsiou alebo v prípade, že má dieťa dysmorfické črty, oneskorený psychomotorický vývoj (PMV), kognitívny regres či poruchu intelektu (ID).
Symonds a McTague publikovali v roku 2020 metaanalýzu zahŕňajúcu 24 štúdií s 13 063 pacientmi s epilepsiou. Zistili, že najčastejšie gény spôsobujúce epilepsiu boli SCN1A, KCNQ2, CDKL5, SCN2A, STXBP1, PCDH19, PRRT2, SCN8A, MECP2 a SLC2A1, pričom prvých päť zodpovedalo za viac ako 50 % celkových výsledkov; 27 najčastejších génov vysvetľovalo 80 % diagnostických výsledkov.(10) Podľa patogenetického mechanizmu môžeme gény spôsobujúce epilepsiu deliť do nasledujúcich kategórií: poruchy na úrovni iónových kanálov (kanalopatie), poruchy na úrovni synaptickej regulácie, poruchy génovej expresie a regulácie, metabolické poruchy a poruchy vývoja a migrácie neurónov (tab. 1).(11)

Poruchy na úrovni iónových kanálov (kanalopatie)
Najvýznamnejšou podskupinou v tejto kategórii sú napäťovo riadené sodíkové kanály (NaV), ktoré sú esenciálne pri tvorbe neuronálnej excitability.(12) Najväčší klinický význam majú patogénne varianty v génoch SCN1A, SCN2A a SCN8A.
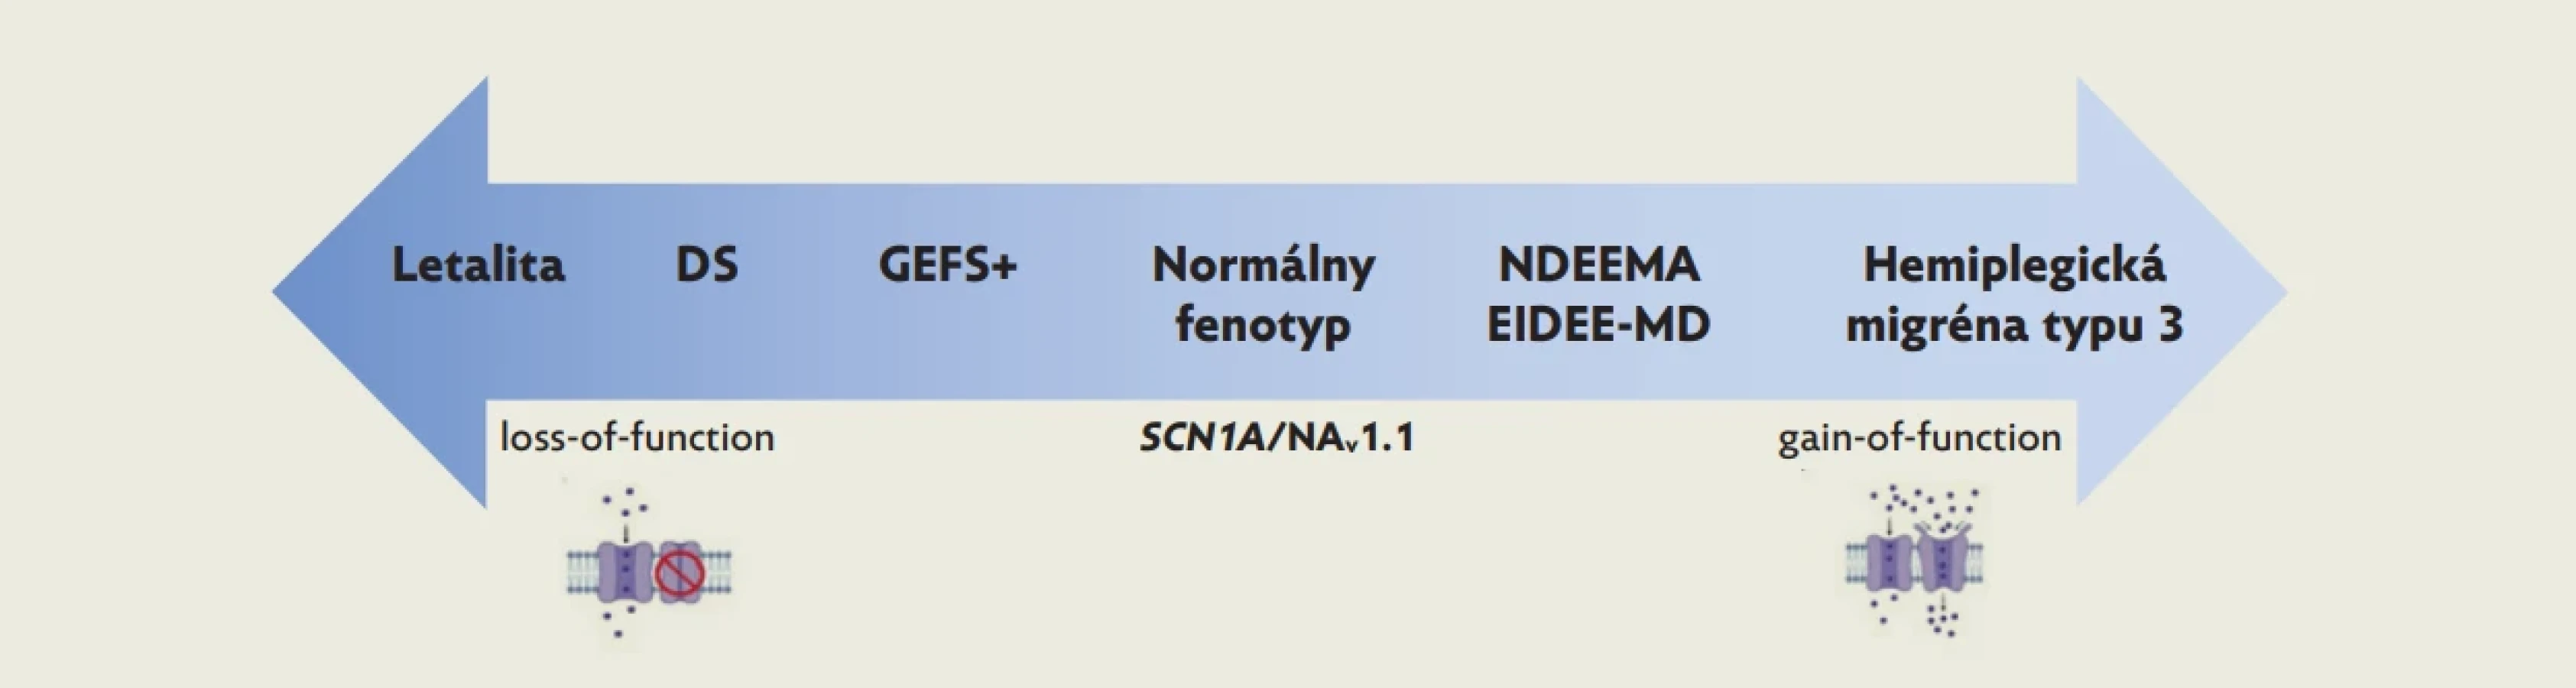
Gén SCN1A, objavený v roku 2000, kóduje NaV1.1 podjednotku sodíkového kanála exprimovanú najmä na inhibičných GABAergných neurónoch.(13) Prezentuje sa širokou škálou fenotypov. Z funkčného hľadiska LOF varianty vedú k rozvoju fenotypov od jednoduchých febrilných kŕčov a generalizovanej epilepsie s febrilnými kŕčmi plus (GEFS+) až po Dravetovej syndróm (DS). Naopak, varianty GOF vedú k vzniku familiárnej hemiplegickej migrény typu 3 a závažnejších fenotypov, akým je aj vývojová a epileptická encefalopatia s poruchami hybnosti a artrogrypózou v novorodeneckom veku. Jednotlivé fenotypy sú zobrazené na obrázku 3.(14)

Už spomínaný DS je aktuálne jedným zo syndrómov, ktorému sa venuje najväčšia pozornosť v rámci výskumu a hľadania nových možností liečby. Ochorenie je vo viac ako 90 % prípadov spôsobené patogénnymi variantmi v géne SCN1A.(15)
Prirodzený priebeh ochorenia prechádza tromi fázami. Pre prvú sú typické hemiklonické alebo generalizované tonicko-klonické záchvaty (GTKZ) prechádzajúce do status epilepticus (SE), objavujúce sa medzi piatym až ôsmym mesiacom života u doposiaľ normálnych dojčiat. Sú často vyvolané febrilitami alebo vakcináciou. V druhej fáze (prvý až štvrtý rok života) narastá frekvencia záchvatov a pridružujú sa rôzne typy záchvatov. Začína sa demarkovať zaostávanie PMV. V tretej fáze (po piatom roku života) klesá frekvencia záchvatov a SE, charakteristické sú kumulácie nočných GTKZ. Genetické vyšetrenie má byť indikované po prvom SE pri febrilitách u normálneho dojčaťa, nakoľko výsledok vyšetrenia ovplyvňuje ďalší manažment a liečbu pacienta. V manažmente pacienta s DS je potrebné vyhnúť sa liekom, ktoré môžu exacerbovať záchvaty a zhoršovať kogníciu. Medzi tieto lieky patria blokátory sodíkových kanálov, nakoľko v prípade DS ide funkčne o varianty LOF (karbamazepín, fenytoín, lamotrigín). Protizáchvatová liečba by mala byť zahájená už pri podozrení na tento epileptický syndróm. Prvý odporúčaný liek je valproát a následne klobazam. Ďalšie konvenčne používané lieky sú topiramát, levetiracetam, zonisamid a etosuximid (pri absenciách).(16)
Pre DS sú dostupné aj špecifické lieky, ktorých účinnosť bola hodnotená v randomizovaných štúdiách. Medzi ne patrí stiripentol, kanabidiol a fenfluramín.(17–19) V rámci nových možností liečby sa testuje používanie antisense oligonukleotidov (ASO), ktoré cielia na vyvolávajúcu príčinu. V štúdii MONARCH (NCT04442295) a ADMIRAL (2020-006016-24) bola hodnotená bezpečnosť a účinnosť STK-001 ASO v skupine detských pacientov.(20) Aktuálne prebieha otvorená fáza štúdie pod názvom SWALLOWTAIL (NCT04740476), ktorá hodnotí dlhodobú bezpečnosť, účinnosť a potenciálny dopad na komorbidity.(21) Ďalším novým prístupom je génová liečba prostredníctvom adeno-asociovaného vírusového sérotypu 9. V súčasnosti prebieha nábor pacientov do klinickej štúdie ENDEAVOR (NCT05419492), ktorá má byť ukončená v roku 2031.(22)
Ďalší klinicky významný gén zo skupiny sodíkových kanalopatií je SCN2A. Funkčné analýzy tohto génu preukázali zaujímavý genotypovo-fenotypový vzťah. Varianty GOF konzistentné s neuronálnou hyperexcitabilitou boli zistené u pacientov s familiárnou epilepsiou so spontánnou remisiou v novorodeneckom a dojčenskom veku (SeLFNIE) a včasnými vývojovými a epileptickými encefalopatiami (DEE) s nástupom v novorodeneckom veku, zatiaľ čo varianty LOF konzistentné s hypoexcitabilitou boli pozorované v prípadoch DEE v dojčenskom a detskom veku alebo neurovývojových porúch bez záchvatov.(23) V liečbe najmä SeLFNIE sú často využívané lieky karbamazepín, fenytoín, valproát alebo fenobarbital.(24)
Gén SCN8A je tiež spájaný so širokým spektrom fenotypov. Funkčne sú patogénne varianty vedúce k závažnejším fenotypom zväčša typu GOF, miernejšie fenotypy vykazujú charakter LOF. V liečbe sa pri GOF variantoch využívajú blokátory sodíkových kanálov.(25)
Najvýznamnejším napäťovo riadeným draslíkovým kanálom je gén KCNQ2. V roku 1998 bola prvýkrát popísaná jeho súvislosť s epilepsiou,(5) najmä epilepsiou so spontánnou remisiou v novorodeneckom veku (SeLNE) (vo viac ako 80 % prípadov), menej často aj DEE. Funkčné analýzy odhalili, že varianty GOF vedú len vzácne k rozvoju ochorení.(26) V liečbe sa odporúčajú blokátory sodíkových kanálov, pričom nie je presne známe, prečo vykazujú takú priaznivú odpoveď. Predpokladá sa súvislosť s blízkou lokalizáciou draslíkového a sodíkového kanála a prítomnosť spoločných fragmentov v týchto kanáloch.(27)
Do skupiny kanalopatií patria aj gény kódujúce napäťovo riadené vápnikové kanály, receptory kyseliny N-metyl-D-aspartátovej, ale aj nikotínový acetylcholínový receptor.
Poruchy na úrovni synaptickej regulácie
Synapsa hrá dôležitú úlohu v prenose informácií a predstavuje hlavnú signálovú jednotku nervového systému. Synaptopatia je definovaná ako zmena funkčnosti hocijakého elementu, ktorý tvorí synapsu (presynaptická a postsynaptická časť, synaptická štrbina a okolité komponenty – gliál-
ne bunky a extrcelulárna matrix). V posledných dekádach bolo preukázané, že patogénne varianty génov kódujúcich synaptické proteíny súvisia aj s rozvojom neuropsychiatrických ochorení, epilepsie, porúch autistického spektra a ID.(28)
Gén STXBP1 kóduje syntaxín 1a viažuci sa proteín, ktorý je zásadný pre prestup vezikúl do synaptickej štrbiny.(29) STXBP1 encefalopatia je charakterizovaná včasným nástupom oneskorovania PMV (u všetkých pacientov), ID alebo kognitívnej dysfunkcie a epilepsie, ktorá je u štvrtiny pacientov farmakorezistentná. Medián veku nástupu záchvatov je šesť týždňov. Časté sú extrapyramídové, neurobehaviorálne poruchy a poruchy stravovania. Doposiaľ nebola zistená jednoznačná korelácia medzi fenotypom a patogénnym variantom.(30) V rámci liečby bola publikovaná účinnosť fenobarbitalu, adrenokortikotropného hormónu aj ketogénnej diéty (KD).(31)
Gén PRRT2 kóduje na prolín bohatý transmembránový proteín 2, ktorý je dôležitý pre synaptický prenos informácie. Fenotypy asociované s týmto génom sú charakterizované tromi základnými prejavmi: epilepsia (najmä epilepsia so spontánnou remisiou v dojčenskom veku – SeLIE a detské absencie), poruchy hybnosti (paroxyzmálna kinezigénna dyskinéza) a migréna. Aj u jedného jedinca môže dôjsť k zmene fenotypu počas dospievania, rovnako ako rôzni členovia rodiny môžu trpieť rôznymi prejavmi ochorenia.(32)
Funkčne ide nezriedka o varianty LOF. Záchvaty majú dobrú odpoveď na karbamazepín, fenobarbital či valproát.(33) Doposiaľ neexistuje jasná korelácia medzi génom PRRT2 a DEE.(34)
PCDH19 gén kóduje delta protocadherín, ktorý je esenciálny pre vápnikovo-dependentné interakcie bunka–bunka. Hoci je PCDH19 lokalizovaný na chromozóme X, ide o ochorenie s nezvyčajným typom dedičnosti, pri ktorom sú muži postihnutí len v prípade somatického mozaicizmu PCDH19. Patogénne varianty sú primárne typu LOF.(35) Ochorenie prebieha v troch štádiách:
1) nakopenia záchvatov bez febrilít v prvých dvoch rokoch života u zdravých dievčat;
2) nakopenia záchvatov počas febrilných ochorení medzi druhým až desiatym rokom života;
3) menej časté záchvaty a skôr poruchy správania po desiatom roku života.
Približne 30 % pacientov prekoná SE. Typicky okolo druhého roku života sa rozvíja aj ID. Časté sú tiež psychiatrické komorbidity, autizmus a obsesívno-kompulzívne správanie. Epilepsia je farmakorezistentná a nebola dokázaná jednoznačne väčšia účinnosť jedného lieku oproti inému. Najčastejšie používané sú klobazam, valproát, levetiracetam, ale aj KD a implantácia stimulátora vágového nervu (VNS). Pri nakopení záchvatov môže mať efekt kontinuálny midazolam a kortikosteroidy.(36)
Poruchy génovej expresie a regulácie
Túto skupinu reprezentujú gény CDKL5 a MECP2, ktoré sú lokalizované na X chromozóme. Ochorenia, ktoré vznikajú pri variantoch v týchto génoch, ovplyvňujú rôzne faktory vrátane pohlavia, typu patogénneho variantu, epigenetickej regulácie, náhodnej inaktivácie X chromozómu a distribúcie mozaicizmu. Často sú spojené s kognitívnymi poruchami. Väčšina týchto ochorení je zdedená cez maternálnu líniu.(37)
Gén CDKL5 (cyklín-dependentná kináza 5) kóduje proteín CDKL5 regulujúci kľúčovú fosforyláciu pre vznik neuronálnych sietí v mozgu. CDKL5 ochorenie je DEE charakterizovaná včasným nástupom farmakorezistentnej epilepsie (typicky v priebehu prvých dvoch mesiacov života), ako aj motorických, kognitívnych, autonómnych a vizuálnych porúch. Poruchy hybnosti zahŕňajú choreu, dystónie, stereotypné pohyby rúk a nôh.(38) CDKL5 ochorenie predstavuje syndróm s možnosťou cielenej liečby, ktorou je ganaxolón. Ide o prvú schválenú liečbu záchvatov asociovaných s týmto ochorením.(39)
Patogénne varianty v metyl-CpG-viažucom proteíne 2 (MECP2) vedú k rozvoju variabilného fenotypu – u dievčat sa môže prezentovať spektrom od DEE až po asymptomatické nosičstvo, u chlapcov pod obrazom závažnej včasnej progresívnej encefalopatie, včasného nástupu myoklonickej epilepsie a včasným úmrtím. Varianty v géne MECP2 môžu spôsobovať aj Angelman-like fenotyp. Najčastejším fenotypom je však Rettov syndróm. Vyskytuje sa u 1 z 10 000 dievčat a je druhou najčastejšou príčinou závažnej ID u žien. Diagnostické kritériá Rettovho syndrómu zahŕňajú včasný regres po úvodnom normálnom PMV, ktorý ovplyvňuje motorické, kognitívne a komunikačné zručnosti. Hlavnou črtou je strata hovorenej reči a používania rúk s rozvojom stereotypných pohybov horných končatín.(40) Následne dochádza k poruchám postoja a postupnej deteriorácii motorických schopností. Epilepsia sa objavuje u 60-80 % pacientov. Me-
dián nástupu záchvatov je tri až štyri roky. Najčastejšie používané lieky sú karbamazepín a valproát, často aplikované sú aj KD, kanabinoidy, VNS a kortikosteroidy.(37)
Metabolické poruchy
Typickým predstaviteľom tejto skupiny je gén SLC2A1, kódujúci glukózový transportér typu 1 (GLUT1). Ide o integrálny membránový proteín, ktorého hlavnou funkciou je transport glukózy z periférnej cirkulácie do CNS. Strata jeho funkcie ovplyvňuje GLUT1 a vedie k syndrómu deficitu glukózového transportéra typu 1. Závažnosť klinických prejavov je v nepriamej úmernosti k reziduálnej GLUT1 aktivite. Aktivita nižšia ako 25 % je nezlučiteľná so životom. U väčšiny pacientov je zistený de novo heterozygotný variant charakteru LOF.(41,42) Ochorenie sa zväčša objavuje v prvých mesiacoch života. U väčšiny pacientov je prítomný klasický fenotyp (85 %) charakterizovaný farmakorezistentnou epilepsiou, oneskoreným PMV, získanou mikrocefáliou, spasticitou, poruchami hybnosti a ataxiou. Epileptické záchvaty bývajú prvým klinickým príznakom a hlavným problémom v prvých rokoch, po ktorých väčšinou ustúpia. Po záchvatoch sú druhým najčastejším prejavom paroxyzmálne pohyby oko–hlava. Poruchy hybnosti či už asociované s epilepsiou alebo nie, ktoré môžu byť viazané na stresové faktory (hladovanie, infekcie, prolongované cvičenie), by mali budiť podozrenie na toto ochorenie. Zvyknú sa zhoršovať v čase alebo sa objavia až v adolescencii či dospelosti. Častý je oneskorený vývoj reči, poruchy expresie reči, učenia a kognície. Vyskytujú sa aj poruchy správania, pozornosti a depresia. V posledných rokoch bolo fenotypové spektrum obohatené o atypické formy s neskorým nástupom ochorenia a miernou ID, ďalej o čistý epileptický syndróm (napríklad včasný nástup absencií, myoklonicko-atonická epilepsia), dokonca boli popísaní aj pacienti s poruchami hybnosti bez epilepsie. Atypické manifestácie zahŕňajú aj intermitentnú ataxiu, parkinsonizmus, nočné krampy dolných končatín, alternujúcu hemiplégiu v detstve, hemiplegickú migrénu, cyklické vracanie a stroke-like epizódy s prechodnou hemiparézou, dyzartriou či afáziou.(43,44) Prvou voľbou liečby je KD, ktorá by mala byť zahájená čo najskôr, nakoľko pri nej dochádza k signifikantnému zlepšeniu záchvatov a neurokognitívnych porúch.(45)
Poruchy vývoja a migrácie neurónov
Základ tejto skupiny tvoria mTORopatie, ochorenia asociované s poruchami signálovej dráhy mTOR (mechanistic target of rapamycin), ktorá zohráva kľúčovú úlohu v regulácii bunkového rastu, proliferácie, metabolizmu a autofágie. mTORopatie predstavujú spektrum neurovývojových ochorení vrátane fokálnej kortikálnej dysplázie typu II, tuberóznej sklerózy, hemimegalencefálie a Pretzelovho syndrómu, ktoré sú spôsobené dysreguláciou mTOR signálovej dráhy. Patria sem aktivátory mTOR dráhy (PI3KCA, AKT3, MTOR) alebo LOF varianty inhibítorov mTOR (TSC1, TSC2, DEPDC5, NPRL3, NPRL2), ktoré vedú ku konštantnej aktivácii mTOR. Popísané boli germinálne aj somatické varianty týchto génov.(46)
ZÁVER
V posledných dekádach sa genetické testovanie stalo kľúčovým nástrojom v manažmente pacienta, optimalizácii výberu protizáchvatovej liečby a celkovom skvalitnení zdravotnej starostlivosti. Genetická diagnóza poskytuje vysvetlenie, prečo niektoré lieky znižujú alebo naopak zvyšujú frekvenciu záchvatov či vplývajú na kogníciu. Genetická diagnostika je obzvlášť významná u dojčiat a detí, kde včasné stanovenie diagnózy môže ovplyvniť dlhodobú prognózu. Výsledok testovania prináša určitej skupine pacientov potvrdenie klinického predpokladu špecifického epileptického syndrómu a objasnenie etiológie epilepsie. To ďalej umožňuje ukončiť diagnostickú odyseu a na základe typu patogénneho génu upraviť liečbu. Nemenej dôležitým bodom je psychosociálny benefit pre pacientov a ich rodiny a možnosť genetického poradenstva ohľadom rizika rekurencie ochorenia u iných členov rodiny, respektíve plánovaného potomstva.
V rámci vedeckého výskumu sa pozornosť zameriava na vývoj nových liekov, ktoré cielene ovplyvňujú patogénnym variantom zmenený proteín a selektívne pôsobia na patomechanizmus ochorenia. Tento prístup otvára nové možnosti v oblasti precíznej medicíny, ktorá môže priaznivo ovplyvniť nielen samotné epileptické záchvaty, ale aj pridružené komorbidity. Potenciálne sľubným prístupom precíznej medicíny je génová terapia pre farmakorezistentné epileptické syndrómy. Vybrané príklady precíznej medicíny sú zosumarizované v tabuľke 2.

SeLFNIE – familiárna epilepsia so spontánnou remisiou v novorodeneckom a dojčenskom veku; SeLIE – epilepsia so spontánnou remisiou v dojčenskom veku; SeLNE –epilepsia so spontánnou remisiou v novorodeneckom veku
Sources
1. Fiest KM, Sauro KM, Wiebe S, et al. Prevalence and incidence of epilepsy: a systematic review and meta-analysis of international studies. Neurology 2017; 88 : 296–303.
2. Scheffer IE, Berkovic S, Capovilla G, et al. ILAE classification of the epilepsies: position paper of the ILAE Commission for Classification and Terminology. Epilepsia 2017; 58(4): 512–521.
3. Hauser WA, Kurland LT. The epidemiology of epilepsy in Rochester, Minnesota, 1935 through 1967. Epilepsia 1975; 16(1): 1–66.
4. Thomas RH, Berkovic SF. The hidden genetics of epilepsy – a clinically important new paradigm. Nat Rev Neurol 2014; 10(5): 283–92.
5. Steinlein OK, Mulley JC, Propping P, et al. A missense mutation in the neuronal nicotinic acetylcholine receptor alpha 4 subunit is associated with autosomal dominant nocturnal frontal lobe epilepsy. Nat Genet 1995; 11(2): 201–3.
6. Scheffer IE, Bhatia KP, Lopes-Cendes I, et al. Autosomal dominant nocturnal frontal lobe epilepsy. A distinctive clinical disorder. Brain 1995; 118(Pt 1): 61–73.
7. Carvill GL, Weckhuysen S, McMahon JM, et al. GABRA1 and STXBP1: novel genetic causes of Dravet syndrome. Neurology 2014; 82(14): 1245–53.
8. Lalioti MD, Scott HS, Buresi C, et al. Dodecamer repeat expansion in cystatin B gene in progressive myoclonus epilepsy. Nature 1997; 386(6627): 847–51.
9. Ellis CA, Petrovski S, Berkovic SF. Epilepsy genetics: clinical impacts and biological insights. Lancet Neurol 2020; 19(1): 93–100.
10. Symonds JD, McTague A. Epilepsy and developmental disorders: next generation sequencing in the clinic. Eur J Paediatr Neurol 2020; 24 : 15–23.
11. Martinez LA, Lai YC, Holder JL Jr, et al. Genetics in epilepsy. Neurol Clin 2021; 39(3): 743–777.
12. Hodgkin AL, Huxley AF. A quantitative description of membrane current and its application to conduction and excitation in nerve. J Physiol 1952; 117(4): 500–44.
13. Yu FH, Mantegazza M, Westenbroek RE, et al. Reduced sodium current in GABAergic interneurons in a mouse model of severe myoclonic epilepsy in infancy. Nat Neurosci 2006; 9(9): 1142–9.
14. Brunklaus A, Brünger T, Feng T, et al. The gain of function SCN1A disorder spectrum: novel epilepsy phenotypes and therapeutic implications. Brain 2022; 145(11): 3816–3831.
15. Myers KA. SCN1A as a therapeutic target for Dravet syndrome. Expert Opin Ther Targets 2023; 27(6): 459–467.
16. Wirrell EC, Hood V, Knupp KG, et al. International consensus on diagnosis and management of Dravet syndrome. Epilepsia 2022; 63(7): 1761–1777.
17. Chiron C, Marchand MC, Tran A, et al. Stiripentol in severe myoclonic epilepsy in infancy: a randomised placebo-controlled syndrome-dedicated trial. STICLO study group. Lancet 2000; 356(9242): 1638–42.
18. Devinsky O, Cross JH, Laux L, et al. Cannabidiol in Dravet Syndrome Study Group. Trial of cannabidiol for drug-resistant seizures in the Dravet syndrome. N Engl J Med 2017; 376(21): 2011–2020.
19. Lagae L, Sullivan J, Knupp K, et al. Fenfluramine hydrochloride for the treatment of seizures in Dravet syndrome: a randomised, double-blind, placebo-controlled trial. Lancet 2019; 394(10216): 2243–2254.
20. ClinicalTrials.gov. Study of STK-001 in Children and Adolescents With Dravet Syndrome (MONARCH). Dostupné na: https://clinicaltrials.gov/study/NCT04442295 [cit. 2025-02-10].
21. ClinicalTrials.gov. Open-Label Extension Study of STK-001 in Children and Adolescents With Dravet Syndrome (SWALLOWTAIL). Dostupné na: https://clinicaltrials.gov/study/NCT04740476 [cit. 2025-02-10].
22. ClinicalTrials.gov. Study of Gene Therapy for Drug-resistant Focal Epilepsy (NCT05419492). Dostupné na: https://clinicaltrials.gov/study/NCT05419492 [cit. 2025-02-10].
23. Scalmani P, Rusconi R, Armatura E, et al. Effects in neocortical neurons of mutations of the Na(v)1.2 Na+ channel causing benign familial neonatal-infantile seizures. J Neurosci 2006; 26(40): 10100–9.
24. Rusina E, Simonti M, Duprat F, et al. Voltage-gated sodium channels in genetic epilepsy: up and down of excitability. J Neurochem 2024; 168(12): 3872–3890.
25. Gardella E, Becker F, Møller RS, et al. Benign infantile seizures and paroxysmal dyskinesia caused by an SCN8A mutation. Ann Neurol 2016; 79(3): 428–36.
26. Maljevic S, Lerche H. Potassium channels: a review of broadening therapeutic possibilities for neurological diseases. J Neurol 2013; 260(9): 2201–11.
27. Zheng Y, Chen J. Voltage-gated potassium channels and genetic epilepsy. Front Neurol 2024; 15 : 1466075.
28. Lepeta K, Lourenco MV, Schweitzer BC, et al. Synaptopathies: synaptic dysfunction in neurological disorders – a review from students to students. J Neurochem 2016; 138(6): 785–805.
29. Scorrano G, Di Francesco L, Di Ludovico A, et al. Exploring the landscape of pre - and post-synaptic pediatric disorders with epilepsy: a narrative review on molecular mechanisms involved. Int J Mol Sci 2024; 25(22): 11982.
30. Mercimek-Andrews S. STXBP1 encephalopathy with epilepsy. In: Adam MP, Feldman J, Mirzaa GM, et al. (ed.). GeneReviews®. Seattle (WA): University of Washington, Seattle 1993–2025. Dostupné na: https://www.ncbi.nlm.nih.gov/books/NBK396561/
31. Xian J, Parthasarathy S, Ruggiero SM, et al. Assessing the landscape of STXBP1-related disorders in 534 individuals. Brain 2022; 145(5): 1668–1683.
32. Yang K, Quiroz V, Ebrahimi-Fakhari D. PRRT2-related disorder. In: Adam MP, Feldman J, Mirzaa GM, et al. (ed.). GeneReviews®. Seattle (WA): University of Washington, Seattle 1993–2025. Dostupné na: https://www.ncbi.nlm.nih.gov/books/NBK475803/
33. Ebrahimi-Fakhari D, Saffari A, Westenberger A, et al. The evolving spectrum of PRRT2-associated paroxysmal diseases. Brain 2015; 138(Pt 12): 3476–95.
34. Heron SE, Ong YS, Yendle SC, et al. Mutations in PRRT2 are not a common cause of infantile epileptic encephalopathies. Epilepsia 2013; 54(5): e86–9.
35. Gerosa L, Francolini M, Bassani S, et al. The role of protocadherin 19 (PCDH19) in neurodevelopment and in the pathophysiology of early infantile epileptic encephalopathy-9 (EIEE9). Dev Neurobiol 2019; 79(1): 75–84.
36. Samanta D. PCDH19-related epilepsy syndrome: a comprehensive clinical review. Pediatr Neurol 2020; 105 : 3–9.
37. Bernardo P, Cuccurullo C, Rubino M, et al. X-linked epilepsies: a narrative review. Int J Mol Sci 2024; 25(7): 4110.
38. Benke TA, Demarest S, Angione K, et al. CDKL5 deficiency disorder. In: Adam MP, Feldman J, Mirzaa GM, et al. (ed.). GeneReviews®. Seattle (WA): University of Washington, Seattle 1993–2025. Dostupné na: https://www.ncbi.nlm.nih.gov/books/NBK602610/
39. Lamb YN. Ganaxolone: first approval. Drugs 2022; 82(8): 933–940.
40. Neul JL, Kaufmann WE, Glaze DG, et al. RettSearch Consortium. Rett syndrome: revised diagnostic criteria and nomenclature. Ann Neurol 2010; 68(6): 944–50.
41. Seidner G, Alvarez MG, Yeh JI, et al. GLUT-1 deficiency syndrome caused by haploinsufficiency of the blood-brain barrier hexose carrier. Nat Genet 1998; 18(2): 188–91.
42. Wang D, Pascual JM, Yang H, et al. Glut-1 deficiency syndrome: clinical, genetic, and therapeutic aspects. Ann Neurol 2005; 57(1): 111–8.
43. Klepper J, Leiendecker B. GLUT1 deficiency syndrome – 2007 update. Dev Med Child Neurol 2007; 49(9): 707–16.
44. Veneruzzo GM, Loos MA, Armeno M, et al. Glucose transporter type 1 deficiency syndrome: clinical aspects, diagnosis, and treatment. Arch Argent Pediatr 2023; 121(1): e202202677.
45. Schwantje M, Verhagen LM, van Hasselt PM, et al. Glucose transporter type 1 deficiency syndrome and the ketogenic diet. J Inherit Metab Dis 2020; 43(2): 216–222.
46. Man A, Di Scipio M, Grewal S, et al. The genetics of tuberous sclerosis complex and related mTORopathies: current understanding and future directions. Genes (Basel) 2024; 15(3): 332.
47. Striano P, Minassian BA. From genetic testing to precision medicine in epilepsy. Neurotherapeutics 2020; 17(2): 609–615.
Labels
Neonatology Paediatrics General practitioner for children and adolescentsArticle was published in
Czech-Slovak Pediatrics
2026 Issue 5
Most read in this issue
- Léky proti kašli a nachlazení u dětí: proč je potřebné zvýšit povědomí o jejich správném používání?
- Online sexualita dětí a dospívajících: praktický postup pediatra při kontaktu dětí s pornografií, sextingem a kybergroomingem
- K životnímu jubileu prof. MUDr. Milana Bayera, CSc.
- Václav Malina:Podzimní (1986)