Novorozenecký laboratorní screening a diagnostika pacientů se spinální svalovou atrofií
Authors:
B. Lauerová 1; M. Rohlenová 1; A. Dolanská 1; M. Gloser 1; D. Pazdírek 1; E. Vyhnálková 2; P. Hedvičáková 2; L. Juříková 3; O. Havlín 3; L. Dvořáková 4; P. Chrastina 4; K. Pešková 4; Z. Hrubá 5; J. Haberlová 1
Authors‘ workplace:
Klinika dětské neurologie 2. LF UK a FNMH, Praha
1; Ústav biologie a lékařské genetiky 2. LF UK a FNMH, Praha
2; Klinika dětské neurologie LF MU a FN Brno
3; Diagnostické laboratoře dědičných poruch metabolismu, Klinika pediatrie a dědičných poruch metabolismu 1. LF UK a VFN v Praze
4; Centrum molekulární biologie a genetiky IHOK LF MU a FN Brno
5
Published in:
Cesk Slov Neurol N 2026; 89(S1): 14-18
doi:
https://doi.org/10.48095/cccsnn2026S14
Overview
Spinální svalová atrofie (SMA), přesněji 5q-vázaná forma, je závažné autozomálně recesivní neurodegenerativní onemocnění, u něhož rozvoj klinických příznaků odráží již probíhající ireverzibilní ztrátu motoneuronů. Dostupnost kauzální léčby zásadně zvýšila význam časné diagnostiky, ideálně ještě před rozvojem symptomů. Novorozenecký laboratorní screening SMA je založen na vyšetření DNA ze suché kapky krve metodou qPCR s cílem zachytit homozygotní deleci exonu 7 genu SMN1, která představuje nejčastější genetickou příčinu onemocnění. Pozitivní screeningový výsledek není definitivní diagnózou a vyžaduje neodkladnou konfirmační molekulárně genetickou diagnostiku vč. stanovení počtu kopií genu SMN2, klinické zhodnocení novorozence a rychlé rozhodnutí o dalším léčebném postupu ve specializovaném neuromuskulárním centru. V ČR byl novorozenecký laboratorní screening SMA zaveden nejprve v rámci celonárodního pilotního programu v letech 2022–2023 a od 1. ledna 2024 je součástí standartního screeningového programu. Od zahájení pilotního programu do 1. května 2026 bylo zachyceno 41 pacientů s geneticky potvrzenou diagnózou SMA. Získané zkušenosti potvrzují vysokou účinnost a praktickou proveditelnost programu, současně však ukazují jeho limity, zejména nemožnost zachytit přibližně 5 % pacientů s méně častými genetickými odchylkami genu SMN1 a přítomnost klinických známek již v novorozeneckém období u nejtěžších forem onemocnění. Zásadní podmínkou optimálního léčebného výsledku zůstává minimalizace prodlev mezi screeningovým záchytem, potvrzením diagnózy a zahájením kauzální terapie.
Klíčová slova:
spinální svalová atrofie – novorozenecký screening – SMN1 – SMN2 – kauzální terapie – SMN protein – molekulárně genetická diagnostika – presymptomatická léčba
Úvod
Spinální svalová atrofie (SMA) byla ještě před 4 lety typickým příkladem neurodegenerativního onemocnění, které bylo diagnostikováno až podle rozvinutých klinických příznaků (hypotonie, svalová slabost s regresem v motorickém vývoji, či v těžších případech i porucha sání, polykání či dýchání). Tyto projevy jsou důsledkem nevratné ztráty motoneuronů při nedostatečné tvorbě SMN proteinu. Přestože jde o vzácné onemocnění, s incidencí okolo 1 : 10 000 novorozenců, patří SMA mezi častější vzácná onemocnění; frekvence přenašečů je udávána 1 : 40–50 [1]. Před možností kauzální léčby se jednalo o nejčastější genetickou příčinu úmrtí do 2 let věku [2].
V době dostupnosti tří léků modifikující průběh onemocnění, které dokážou zastavit progresi onemocnění, je diagnóza stanovená až po rozvoji příznaků limitací léčebného přínosu. Novorozenecký laboratorní screening (NLS) tento model zásadně mění, posouvá diagnostiku do prvních dnů života s cílem zachytit onemocnění před rozvojem příznaků a včasnou léčbou významně ovlivnit další motorický vývoj, kvalitu života i věk dožití. Očekávání, že většina pacientů bude zachycena presymptomaticky a klinické příznaky se vůbec nerozvinou, se však v plné míře nenaplnilo.
Novorozenecký laboratorní screening SMA ve světě
Novorozenecký laboratorní screening SMA se ve světě rychle rozvíjí, ale stále není univerzální. Podle globálního šetření expertů mělo z 80 zemí v roce 2023 zavedený screening 31 států a na začátku roku 2024 33 států; celosvětově tak bylo screenováno asi 7 % novorozenců a do roku 2028 se očekává nárůst na 18 % [3,4]. Zatímco v roce 2021 zajišťoval populační screening všech novorozenců pouze Tchaj-wan, během několika let se programy rozšířily do řady evropských zemí, USA, Kanady, Austrálie a Japonska, i když někde zatím pouze regionálně nebo jako pilotní program [5–10].
Metodický cíl je ve světě obdobný, zachytit homozygotní deleci exonu 7 genu SMN1, nejčastější genetickou příčinu onemocnění, avšak použitá detekční metoda se může lišit [4–6,11]. Vyšetření se nejčastěji provádí ze suché kapky krve metodou kvantitativní polymerázové řetězové reakce (quantitative polymerase chain reaction; qPCR), a na pozitivní nález navazuje konfirmační genetické vyšetření vč. stanovení počtu kopií genu SMN2 [4]. Screening tak zachytí nejčastější genetickou variantu SMA, nikoli však asi 5 % pacientů se složenou heterozygotií, nejčastěji tedy s delecí SMN1 na jedné alele a jinou patogenní variantou na druhé [7,12,13]. Tito pacienti jsou ze screeningu reportováni jako falešně negativní, přestože jsou postiženi SMA na podkladě složené heterozygotie. V rámci pilotních projektů byly odstraněny technické překážky znemožňující analýzu vzorku (např. užití heparinizovaných kapilár, nízká kvalita DNA, aj.) [4,5,10]. Senzitivita i specificita vyšetření dosahovala napříč analyzovanými 34 studiemi téměř 100 % [4].
Falešně pozitivní výsledky ze screeningu jsou vzácné a jejich příčiny jsou heterogenní. Systematický přehled 37 studií ze 17 zemí uvádí jednotky případů v 11 studiích, přičemž jejich četnost se mezi zeměmi liší i podle lokálního genofondu [5,7]. Kromě analytických vlivů byly popsány heterozygotní nálezy a vzácné varianty genu SMN1 v místech vazby primerů či sond, které neovlivňují funkci SMN proteinu, ale znemožněním navázáním zmíněných primerů či sond mohou homozygotní deleci exonu 7 napodobit [4,5,14]. Takový pacient je pak ze screeningu hlášen jako pozitivní, přestože jde o heterozygotního zdravého přenašeče bez rizika rozvoje SMA.
Pozitivní screeningový výsledek proto nepředstavuje definitivní diagnózu, ale signál k rychlému došetření vč. cíleného genetického vyšetření. Ani negativní výsledek nevylučuje chorobu absolutně, což je třeba mít na paměti při pozdějším klinickém podezření.
Hlášení přenašečství SMA z NLS není mezinárodním standardem. Výjimečně je popsáno v některých pilotních programech, např. v New Yorku a Petrohradu, avšak rutinní programy se soustředí na záchyt bialelické delece genu SMN1 a přenašeče systematicky nezachycují ani nehlásí [4].
Zkušenosti z jednotlivých programů ukazují, že po zavedení screeningu je zásadní nejen samotná laboratorní detekce, ale i rychlý transport vzorků, včasná konfirmační diagnostika, bezprostřední předání dítěte do neuromuskulárního centra a organizace časného zahájení léčby [3,4,6,7].
V publikovaných mezinárodních souborech bývá první pozitivní screeningový výsledek SMA dostupný mezi 3. a 18. dnem života, potvrzená diagnóza kolem 11.–28. dne a zahájení léčby nejčastěji mezi 15. a 48. dnem [4]. V kohortě SMARTCARE zahrnující 44 pacientů z Německa, Rakouska a Švýcarska činil průměrný věk diagnózy 0,4 měsíce a průměrný věk zahájení léčby 1,3 měsíce [15].
Novorozenecký laboratorní screening SMA v ČR
V ČR nejprve probíhal celonárodní pilotní program screeningu SMA a SCID (severe combined immunodeficiency diseases) v letech 2022–2023 [16]. Pilotní program byl dobrovolný, zúčastnilo se ho přibližně 90 % narozených dětí [16]. Od 1. 1. 2024 se na základě výsledků pilotního programu stalo screeningové vyšetření SMA standardní součástí NLS [9]. Provádí se ze stejné suché kapky krve jako vyšetření ostatních screenovaných onemocnění, odběr probíhá mezi 48. a 72. h po narození (tab. 1), vyšetření SMA nevyžaduje tedy žádný speciální odběr ani změnu logistiky v porodnici [9].
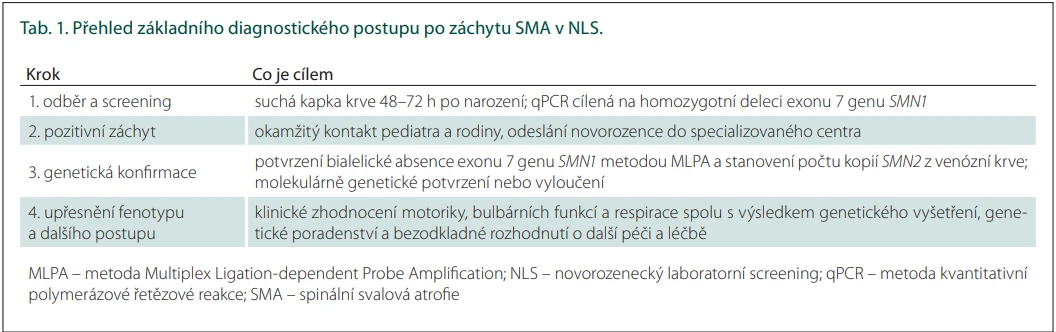
Na rozdíl od ostatních screenovaných onemocnění je NLS SMA a SCID v ČR založen na molekulárně genetickém vyšetření DNA izolované ze suché kapky krve [9]. U SMA se používá qPCR cílená na homozygotní deleci exonu 7 genu SMN1 [9]. Screening probíhá ve dvou laboratořích: v Čechách v Diagnostických laboratořích dědičných poruch metabolismu Kliniky pediatrie a dědičných poruch metabolismu 1. LF UK a VFN v Praze a na Moravě v Centru molekulární biologie a genetiky Interní hematologické a onkologické kliniky LF MU a FN Brno [9]. Jde o první screenovaná onemocnění, u nichž je molekulárně genetické vyšetření prvním screeningovým krokem, nikoli návazným testem po biochemické selekci, což při zavádění do rutinní praxe přinášelo i etické otázky. Výsledek vyšetření se však v principu neliší od výsledků založených na biochemických metodách. V obou případech je při pozitivním výsledku vysoká suspekce na screenované onemocnění a metoda negeneruje neočekávané nálezy, což je hlavním etickým problémem genetického testování.
Po pozitivním záchytu v rámci NLS následuje rychlý a přesně definovaný postup. Screeningová laboratoř předává informaci specializovanému pracovišti, v Čechách Neuromuskulárnímu centru Kliniky dětské neurologie 2. LF UK a FNMH v Praze, na Moravě Neuromuskulárnímu centru Kliniky dětské neurologie LF MU a FN Brno [9]. Neuromuskulární centrum nebo spolupracující klinický genetik následně kontaktuje praktického lékaře pro děti a dorost či přímo rodinu a organizuje co nejčasnější kontrolu s odběrem venózní krve ke konfirmační diagnostice. Ta zahrnuje STATIM analýzu genu SMN1 a současné stanovení počtu kopií SMN2 metodou MLPA (Multiplex Ligation-dependent Probe Amplification) [9]. Výsledek bývá dostupný do několika pracovních dnů, ideálně do druhého dne od odběru [9].
V den obdržení výsledku genetického vyšetření probíhá pohovor s rodinou a detailní klinické vyšetření dítěte. Vedle laboratorního potvrzení a počtu kopií SMN2 má zásadní význam i aktuální klinický stav novorozence, který určuje další postup vč. indikace a volby kauzální terapie. Hypotonie, slabost, areflexie, bulbární obtíže nebo respirační známky mohou zásadně měnit naléhavost rozhodování. Během celého tohoto procesu je potřeba co nejvíce minimalizovat možné prodlevy, neboť v případě nejtěžších fenotypů hrají i dny důležitou roli v ovlivnění prognózy pacientů. Na potvrzenou diagnózu po ustanovení dalšího postupu (vč. zahájení terapie) bezprostředně navazuje genetické poradenství pro rodinu, protože SMA jako autozomálně recesivní onemocnění ovlivňuje i další příbuzné a budoucí reprodukční plánování [17].
Česká pilotní data ukázala, že takto nastavený systém je proveditelný i vysoce účinný. V letech 2022–2023 bylo vyšetřeno 185 355 novorozenců [16]. Pozitivní screeningový nález pro SMA mělo 23 dětí, onemocnění bylo potvrzeno u 22 z nich a falešně pozitivní výsledek byl zaznamenán pouze jednou [16]. Šlo o pacienta mongolské etnicity s heterozygotní delecí exonu 7 genu SMN1 a variantou c.842G>C p. (Arg281Thr), rovněž v heterozygotním stavu. Tato varianta nejasného významu byla v literatuře popsána jako příčina sníženého signálu při PCR i MLPA a podle funkčních studií je považována za nepatogenní; pacient neměl klinické známky SMA a variantu zdědil od zdravého otce [18,19]. Pozitivní prediktivní hodnota pilotního programu dosáhla 95,7 % a incidence SMA ve sledované populaci ČR přibližně 1 : 8 400 [16]. Tento výsledek ukazuje, že screening dokáže s vysokou přesností vytipovat děti, u nichž je potřeba bezodkladně aktivovat specializovanou péči, a přitom nezatěžuje systém velkým počtem falešně pozitivních výsledků [16].
Od zahájení pilotního projektu 1. 1. 2022 do 1. 5. 2026 bylo v ČR zachyceno celkem 41 pacientů s geneticky potvrzenou diagnózou SMA (tab. 2): 31 ve FNMH a 10 ve FN Brno. U tří pacientů byla diagnóza stanovena ještě před obdržením výsledku ze suché kapky pro velmi těžký fenotyp. Z celkového počtu měl 1 pacient 1 kopii SMN2, 11 pacientů 2 kopie, 14 pacientů 3 kopie, 12 pacientů 4 kopie a 3 pacienti 5 kopií.
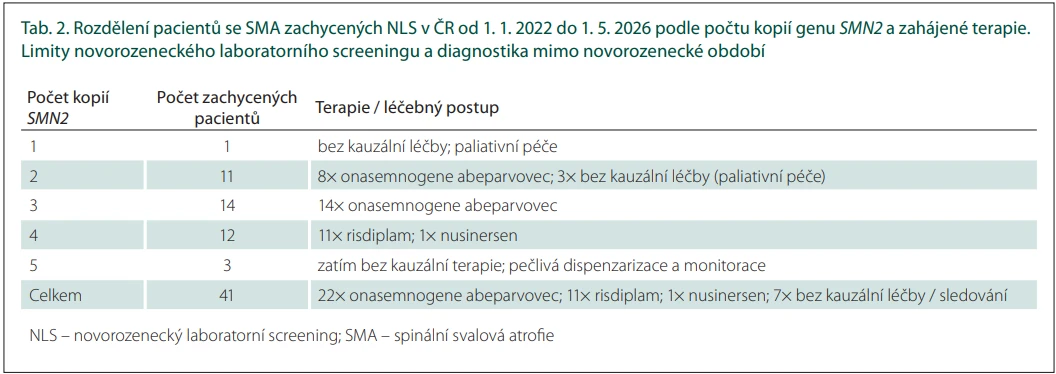
Pacienti s 1 nebo 2 kopiemi SMN2 měli při prvním vyšetření všichni vyjma jedné pacientky s 2 kopiemi již rozvinuté klinické známky SMA, od lehké hypotonie s hyporeflexií po těžký fenotyp s poruchou polykání, respirační insuficiencí a výraznou svalovou slabostí. U pacienta s 1 kopií a u tří pacientů se 2 kopiemi nebyla pro vstupně těžký fenotyp zahájena kauzální léčba a po dohodě s rodiči byla zvolena paliativní péče; všichni zemřeli do 3 měsíců věku. Ostatním pacientům se 2 kopiemi a pacientům se 3 kopiemi byla podána genová terapie onasemnogene abeparvovec; u 7 pacientů byla použita tzv. bridging terapie jiným kauzálním lékem z důvodu rizika prodlení zahájení léčby (celkové přešetření, symptomatičnost, akutní infekce, pozitivita přenesených maternálních protilátek proti AAV9 aj.).
U pacientů se 4 kopiemi genu SMN2 bylo zpočátku mezinárodně doporučováno s léčbou vyčkat a pacienty pečlivě monitorovat. Po zkušenostech z jiných zemí, kde se i u těchto pacientů rozvinuly symptomy a později zahájená léčba již nevedla k nápravě stavu, byla doporučení změněna a terapie se nyní zahajuje ihned [20,21]. U pacientů se 4 kopiemi SMN2 bez klinických známek onemocnění je léčba risdiplamem zahajována od 2. měsíce věku, v souladu s podmínkami úhrady, přestože je přípravek registrován již od novorozeneckého období. Deset pacientů se 4 kopiemi je léčeno risdiplamem a jeden nusinersenem.
U 3 pacientů bylo detekováno 5 kopií genu SMN2. Před zavedením NLS jsme se s takovými pacienty v klinické praxi nesetkávali. Pět kopií SMN2 vede k produkci množství SMN proteinu, které je ve většině případů dostatečné k prevenci rozvoje klinických příznaků [17]. Ve světové literatuře jsou však popsáni i vzácní symptomatičtí pacienti s bialelickou ztrátou SMN1 a 5 kopiemi SMN2, u nichž se obtíže mohou rozvinout i v dětském věku [22]. U pacientů s 5 kopiemi se zatím kauzální terapie standardně nezahajuje, ale vzhledem k nízkému, nikoli nulovému riziku rozvoje obtíží, je nutná pečlivá dispenzarizace.
Díky záchytu jednoho pacienta se 4 kopiemi SMN2 genu a následnému genetickému poradenství pro rodinu byl diagnostikován dosud asymptomatický sourozenec se stejným genotypem. To umožnilo zahájit včasnou presymptomatickou terapii.
Limitem metodiky NLS SMA je nemožnost detekovat pacienty, u nichž příčina onemocnění není dána homozygotní delecí genu SMN1. Proto je i nadále nutná klinická obezřetnost při rozvoji progresivní proximální svalové slabosti, hypotonie, hypo/areflexie, fascikulací jazyka, regresu motorického vývoje při většinou zachovaných kognitivních schopnostech, poruch sání a polykání nebo opakovaných respiračních komplikací. Je také třeba mít na paměti, že rutinní NLS SMA je v ČR dostupný až od 1. 1. 2024 a pacienti narození dříve jím nemuseli projít. U symptomatického pacienta je dnes metodou první volby kvantitativní analýza počtu kopií exonu 7 genu SMN1 doplněná o stanovení počtu kopií SMN2 metodou MLPA; při průkazu jen jedné kopie exonu 7 SMN1 a trvajícím klinickém podezření je nutné doplnit sekvenční analýzu genu SMN1 [17].
Dalším limitem je skutečnost, že všichni pacienti s 1 kopií a většina pacientů se 2 kopiemi SMN2 již v novorozeneckém období vykazují klinické známky SMA. Včasné zahájení kauzální terapie u nich může výrazně zlepšit kvalitu života, ale nedokáže zvrátit již vzniklé ireverzibilní změny [15]. U těžkých fenotypů je ke zvážení léčba paliativní. Ani při včasném zahájení kauzální terapie nelze u všech pacientů zcela vyloučit rozvoj mírných klinických projevů onemocnění, např. opožděný nástup samostatné chůze nebo známky proximální svalové slabosti. U pacientů se 3 a více kopiemi SMN2 vede presymptomatická léčba dle dosavadních zkušeností ve většině případů k normálnímu motorickému vývoji bez jednoznačných klinických známek SMA [15]. Části těchto případů by bylo možné předejít prekoncepčním screeningem přenašečství nejčastějších autozomálně recesivních onemocnění, který je v ČR dostupný, ale není hrazen z veřejného pojištění; v některých zemích, např. v Austrálii, Izraeli či Turecku, jde o státem organizovaný a hrazený program [23–25].
Další limitací může být přesné stanovení počtu kopií genu SMN2 [26]. Při vyšším počtu, zejména od 5 kopií výše, může být kvantifikace při použití některých metod technicky obtížná a rozlišení rozdílu jedné kopie, např. mezi 4 a 5 nebo 5 a 6 kopiemi, méně spolehlivé [26]. Vzhledem k tomu, že u pacientů se 4 a 5 kopiemi SMN2 je volen odlišný terapeutický postup, je při nejasném výsledku nebo nesouladu vhodné počet kopií ověřit jinou metodou. Na základě našich zkušeností se metoda MLPA jeví jako senzitivní i při stanovování vyššího počtu kopií SMN2.
Závěr
Novorozenecký laboratorní screening SMA zásadně změnil možnosti časné diagnostiky a léčby tohoto onemocnění. Zkušenosti z ČR potvrzují, že jde o vysoce účinný a dobře proveditelný program umožňující rychlé odeslání pacientů do center specializované péče a včasné zahájení kauzální terapie. Současně je však třeba pamatovat na jeho limity, zejména nemožnost zachytit asi 5 % pacientů s méně častými genetickými odchylkami a skutečnost, že u nejtěžších forem mohou být mírné, ale klinicky již patrné příznaky přítomny již v novorozeneckém období. V těchto případech i časná terapie bohužel nevede k plné úzdravě. Klíčové proto zůstávají nejen screening samotný, ale i rychlá konfirmační diagnostika a léčba, správná interpretace nálezu a trvající klinická obezřetnost mimo NLS.
Sources
1. Verhaart IEC, Robertson A, Wilson IJ et al. Prevalence, incidence and carrier frequency of 5q-linked spinal muscular atrophy – a literature review. Orphanet J Rare Dis 2017; 12 (1): 124. doi: 10.1186/s13023-017-0671-8.
2. Kolb SJ, Coffey CS, Yankey JW et al. Natural history of infantile-onset spinal muscular atrophy. Ann Neurol 2017; 82 (6): 883–891. doi: 10.1002/ana.25101.
3. Vrščaj E, Dangouloff T, Osredkar D et al. Newborn screening programs for spinal muscular atrophy worldwide in 2023. J Neuromuscul Dis 2024; 11 (6): 1180–1189. doi: 10.1177/22143602241288095.
4. Cooper K, Nalbant G, Sutton A et al. Systematic review of newborn screening programmes for spinal muscular atrophy. Int J Neonatal Screen 2024; 10 (3): 49. doi: 10.3390/ijns10030049.
5. Chien YH, Chiang SC, Weng WC et al. Presymptomatic diagnosis of spinal muscular atrophy through newborn screening. J Pediatr 2017; 190 : 124–129.e1. doi: 10.1016/j.jpeds.2017.06.042.
6. Zaidman CM, Crockett CD, Wedge E et al. Newborn screening for spinal muscular atrophy: variations in practice and early management of infants with spinal muscular atrophy in the United States. Int J Neonatal Screen 2024; 10 (3): 58. doi: 10.3390/ijns10030058.
7. Groulx-Boivin E, Belzile A, Nguyen C et al. Quebec spinal muscular atrophy newborn screening program: the first year experience. Int J Neonatal Screen 2025; 11 (4): 89. doi: 10.3390/ijns11040089.
8. Ambrosio A, Fioretti T, D‘Andrea B et al. Newborn screening program for spinal muscular atrophy in the Campania Region (Italy): current limitations and potential perspectives. Int J Neonatal Screen 2025; 11 (3): 64. doi: 10.3390/ijns11030064.
9. Ministerstvo zdravotnictví České republiky. Metodika novorozeneckého laboratorního screeningu. 2023.
10. Vill K, Kölbel H, Schwartz O et al. One year of newborn screening for SMA – results of a german pilot project. J Neuromuscul Dis 2019; 6 (4): 503–515. doi: 10.3233/JND-190428.
11. Schroth M, Deans J, Arya K et al. Spinal muscular atrophy update in best practices: recommendations for diagnosis considerations. Neurol Clin Pract 2024; 14 (4): e200310. doi: 10.1212/CPJ.0000000000200310.
12. Wirth B, Herz M, Wetter A et al. Quantitative analysis of survival motor neuron copies: identification of subtle SMN1 mutations in patients with spinal muscular atrophy, genotype-phenotype correlation, and implications for genetic counseling. Am J Hum Genet 1999; 64 (5): 1340–1356. doi: 10.1086/302369.
13. Sharifi Z, Taheri M, Fallah MS et al. Comprehensive mutation analysis and report of 12 novel mutations in a cohort of patients with spinal muscular atrophy in Iran. J Mol Neurosci 2021; 71 (11): 2281–2298. doi: 10.1007/s12031-020-01789-0.
14. Abiusi E, Vaisfeld A, Fiori S et al. Experience of a 2-year spinal muscular atrophy NBS pilot study in Italy: towards specific guidelines and standard operating procedures for the molecular diagnosis. J Med Genet 2023; 60 (7): 697–705. doi: 10.1136/jmg-2022-108873.
15. Schwartz O, Vill K, Pfaffenlehner M et al. Clinical effectiveness of newborn screening for spinal muscular atrophy: a nonrandomized controlled Trial. JAMA Pediatr 2024; 178 (6): 540–547. doi: 10.1001/jamapediatrics.2024.0492.
16. Kolektiv NSC. Závěrečná zpráva Populačního pilotního programu screeningu SMA a SCID u novorozenců. Brno: Národní screeningové centrum ÚZIS ČR 2024
17. Prior TW, Leach ME, Finanger EL. Spinal muscular atrophy. In: Adam MP (ed.) GeneReviews. Seattle: University of Washington 1993.
18. Kraszewski JN, Kay DM, Stevens CF et al. Pilot study of population-based newborn screening for spinal muscular atrophy in New York State. Genet Med 2018; 20 (6): 608–613. doi: 10.1038/gim.2017.152.
19. Martin R, Gupta K, Ninan NS et al. The survival motor neuron protein forms soluble glycine zipper oligomers. Structure 2012; 20 (11): 1929–1939. doi: 10.1016/j.str.2012.08.024.
20. Blaschek A, Kölbel H, Schwartz O et al. Newborn screening for SMA – can a wait-and-see strategy be responsibly justified in patients with four SMN2 copies? J Neuromuscul Dis 2022; 9 (5): 597–605. doi: 10.3233/JND-221510.
21. Glascock J, Sampson J, Connolly AM et al. Revised recommendations for the treatment of infants diagnosed with spinal muscular atrophy via newborn screening who have 4 copies of SMN2. J Neuromuscul Dis 2020; 7 (2): 97–100. doi: 10.3233/JND-190468.
22. Gerin L, Ropars J, Garcia-Uzquiano R et al. Spectrum of phenotypes in SMA patients with 4 SMN2 copies in the French population: registre SMA France. Neurol Genet 2025; 11 (2): e200222. doi: 10.1212/NXG.0000000000200222.
23. Aharoni S, Nevo Y, Orenstein N et al. Impact of a national population-based carrier-screening program on spinal muscular atrophy births. Neuromuscul Disord 2020; 30 (12): 970–974. doi: 10.1016/j.nmd.2020.10.005.
24. Australian Government Department of H, Aged C, Reproductive carrier testing for cystic fibrosis, spinal muscular atrophy and fragile X syndrome, in Medicare Benefits Schedule (MBS) Online. 2023, Department of Health and Aged Care.
25. Republic of Türkiye Ministry of H. Premarital SMA Screening Reaches More than 1 Million People in 2 Years. Republic of Türkiye Ministry of Health 2023.
26. Berzal-Serrano A, González-Alvaredo S, Lesende I, Carretero-Vilarroig L et al. Multimodal characterisation of the SMN locus in SMA: copy number quantification and hybrid gene identification. NPJ Genom Med 2026 [ahead of print]. doi: 10.1038/s41525-026-00579-8.
Labels
Paediatric neurology Neurosurgery NeurologyArticle was published in
Czech and Slovak Neurology and Neurosurgery
2026 Issue S1
Most read in this issue
- Editorial
- Novorozenecký laboratorní screening a diagnostika pacientů se spinální svalovou atrofií
- Klinickologopedická péče o dítě se SMA typu 1aa bulbární dysfunkcí – kazuistika
- Multidisciplinární přístup k dospělým pacientům se spinální svalovou atrofií