Čas rozhoduje – význam časného zahájení léčby spinální muskulární atrofie
Published in:
Cesk Slov Neurol N 2026; 89(5): 344-348
Category:
Jak rychle se po léčbě spinální muskulární atrofie (SMA) objevují první změny motorických funkcí, přetrvávají dosažené milníky i po letech a jak léčba ovlivňuje bulbární funkce? Těmto otázkám – s důrazem na zásadní význam co nejčasnějšího zahájení léčby – se věnovalo druhé ze satelitních sympozií společnosti Novartis pořádané v rámci programu kongresu ICNMD 2026.
Sympozium zahájil prof. Giovanni Baranello z Great Ormond Street Institute of Child Health, University College of London, a Great Ormond Street Hospital NHS Foundation Trust, Velká Británie, který uvedl, že od zahájení studie fáze 1 START v roce 2014 bylo v osmi klinických a dvou observačních studiích onasemnogenem abeparvovekem léčeno více než 150 symptomatických i presymptomatických pacientů. Podle údajů dostupných k září 2025 pak tuto genovou terapii celosvětově dostalo již přes 5 000 dětí [1–11].
Základ pro další diskusi poskytly výsledky studií STR1VE-EU a SPR1NT. V otevřené studii fáze 3 STR1VE-EU dosáhlo po léčbě onasemnogenem abeparvovekem 44 % symptomatických dětí se SMA 1. typu (SMA1) samostatného sedu alespoň na deset sekund a 97 % bylo na konci sledování bez trvalé ventilační podpory; 20 z 23 hodnotitelných pacientů (87 %) současně nepotřebovalo mechanickou podporu výživy [4].
Ještě výraznější výsledky přinesla presymptomatická léčba ve studii SPR1NT: všechny děti se dvěma kopiemi SMN2 dosáhly samostatného sedu a všechny děti se třemi kopiemi samostatného stoje, přičemž 14 z 15 bylo schopných i samostatné chůze. Všichni účastníci studie zůstali bez potřeby ventilační a nutriční podpory [12,13].
Časný nástup účinku léčby SMA
První přednášku věnovanou časnému nástupu účinku léčby zahájila Dr. Teresa Morenová z Hospital Lusíadas Lisboa v Lisabonu, Portugalsko, připomenutím rychlé progrese SMA1. Přestože se první příznaky zpravidla objevují během šesti měsíců po narození, u některých dětí mohou být patrné již v prvních dnech nebo týdnech života. Včasné zahájení léčby je proto zásadní pro zachování motorických funkcí, které mohou s postupující ztrátou motorických neuronů rychle a nevratně ubývat [14,15].
Dr. Morenová následně obrátila pozornost k tomu, jak brzy lze klinickou odpověď po podání onasemnogenu abeparvoveku skutečně zachytit. Touto otázkou se zabývaly post hoc analýzy a exploratorní hodnocení klinických studií u symptomatických i presymptomatických pacientů. Změny motorických funkcí byly sledovány pomocí škály Children‘s Hospital of Philadelphia Infant Test of Neuromuscular Disorders (CHOP INTEND), validovaného nástroje určeného k hodnocení motorických schopností nechodících dětí se SMA. Škála s maximem 64 bodů hodnotí mimo jiné pohyby končetin, kontrolu hlavy a flexi kloubů [16,17].
U symptomatických pacientů ukázala post hoc analýza studií START a STR1VE zlepšení motorických funkcí již měsíc po podání onasemnogenu abeparvoveku, kdy skóre CHOP INTEND vzrostlo oproti výchozí hodnotě 29,3 ± 9,58 bodu v průměru o 7 bodů. Skóre se zvyšovalo také v dalších měsících a po půl roce dosahovala oproti výchozí hodnotě (46,1 ± 8,8 bodu) průměrná změna 15,4 bodu (obr. 1) [15].

Obdobně rychlá odpověď byla patrná také u presymptomatických dětí se dvěma kopiemi genu SMN2 ve studii SPR1NT: skóre CHOP INTEND vzrostlo během prvního měsíce v průměru o 3,9 bodu a po půl roce o 14,8 bodu (obr. 2) [12].

Poznatky z klinických studií Dr. Morenové doplnila vlastní zkušeností se sedmi symptomatickými pacienty léčenými onasemnogenem abeparvovekem v Hospital Santa Maria v Lisabonu. V tomto retrospektivně hodnoceném souboru byly první klinické změny, např. zlepšení kontroly hlavy, svalového tonu či pohybů končetin proti gravitaci, pozorovány již za 2–16 dní po léčbě a následné hodnocení pomocí CHOP INTEND u většiny dětí ukazovalo další zlepšování nebo stabilizaci motorických funkcí. Nejčastější nežádoucí příhodou bylo zvracení; u čtyř ze sedmi dětí se zvýšily transaminázy, avšak bez známek jaterního selhání.
Možnost zahájit léčbu ještě před rozvojem klinických příznaků zásadně rozšířilo zavádění novorozeneckého screeningu SMA, jehož dostupnost však v Evropě zůstává nerovnoměrná [18]. Na pracovišti Dr. Morenové byl screening zahájen v říjnu 2022 a do března 2026 umožnil zachytit 23 dětí se SMA.
Dr. Morenová upozornila, že dítě diagnostikované prostřednictvím screeningu však nemusí být v době následného vyšetření skutečně presymptomatické. Při rozlišení presymptomatických dětí od pacientů s prvními či již zřetelnými projevy je proto třeba zohlednit klinický nález, amplitudu sumačního svalového akčního potenciálu (compound muscle action potential; CMAP) a počet kopií genu SMN2.
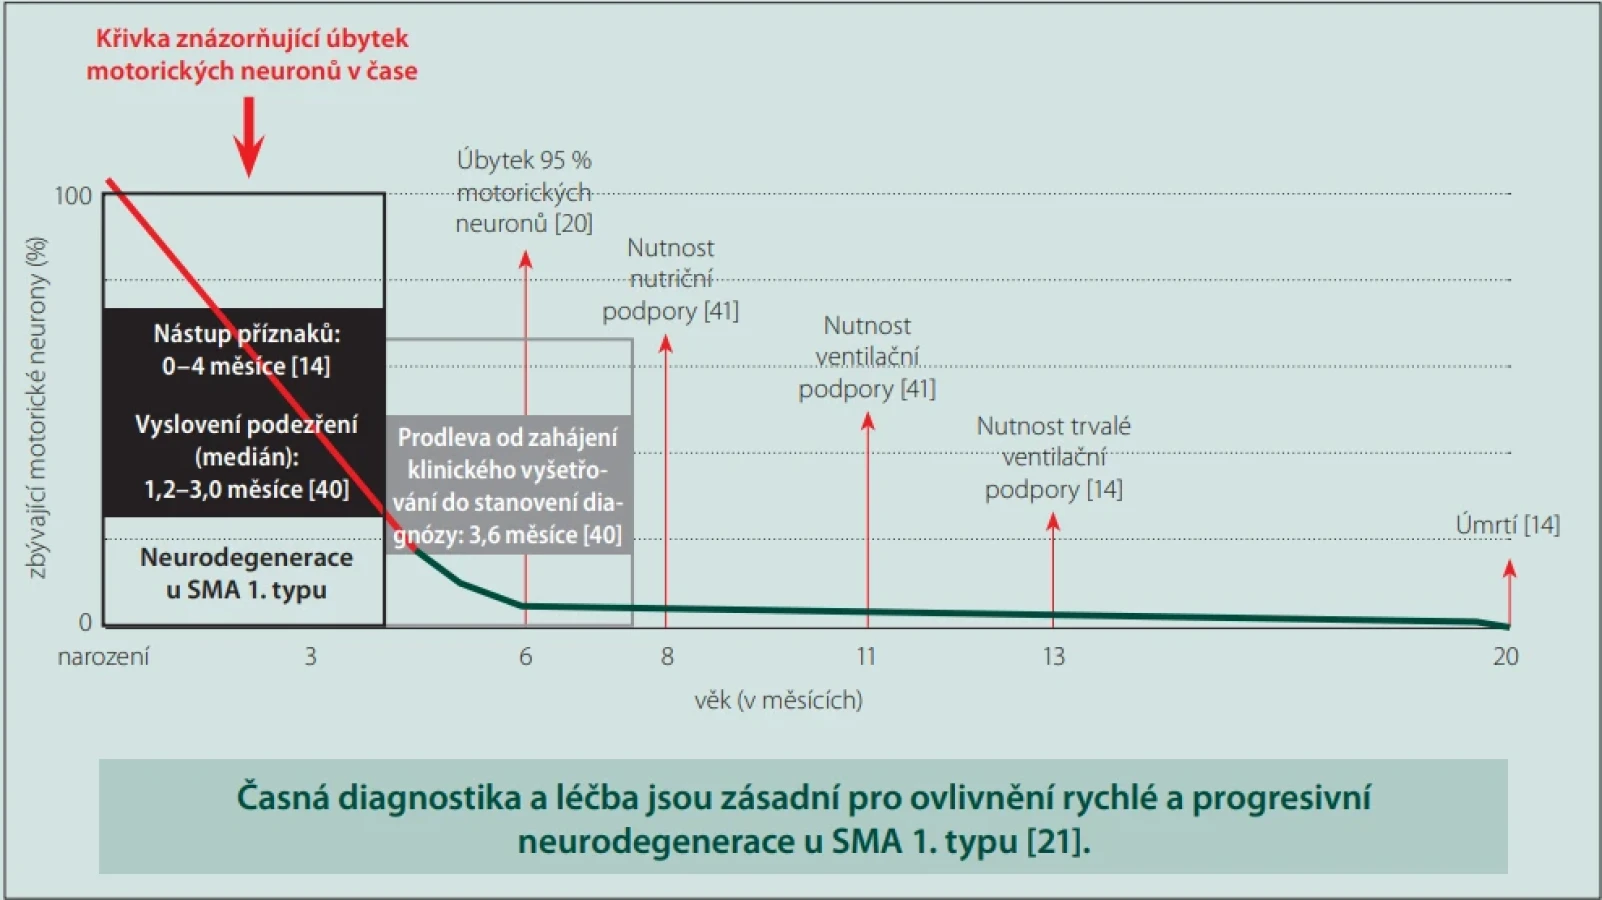
Zdůraznila princip „čas jsou neurony“ (time is neurons), který odráží rychlou progresi neurodegenerace u SMA1 (viz obr. 3) [19]. První příznaky se mohou objevit již během prvních 4 měsíců života [14] a do 6. měsíce může dojít ke ztrátě až 95 % motorických neuronů [20]. Včasná diagnóza a bezprostředně navazující léčba jsou proto zásadní pro možnost ovlivnit rychlou a progresivní neurodegeneraci [21].
Přetrvává léčebná odpověď i po letech?
Na otázku rychlosti nástupu účinku navázala prof. Liesbeth De Waeleová z University Hospitals Leuven a Neuromuscular Reference Centre for Children v belgické Lovani pohledem na jeho dlouhodobé přetrvávání. Představila dvě probíhající observační studie LT--001 a LT-002, které sledují pacienty po podání onasemnogenu abeparvoveku až 15 let.
Studie LT-001 zahrnuje 13 symptomatických pacientů se SMA 1. typu z původní studie START, z nichž deset dostalo terapeutickou a tři nižší dávku [22]. LT-002 sleduje 68 symptomatických a presymptomatických pacientů ze studií STR1VE-EU, STR1VE-US, STR1VE-AP a SPR1NT [23]. Dlouhodobé sledování těchto kohort tak umožňuje hodnotit, zda se výsledky dosažené po jednorázovém podání genové terapie udržují i s odstupem let.
První dlouhodobá data představila prof. De Waeleová u deseti pacientů ze studie START léčených terapeutickou dávkou onasemnogenu abeparvoveku. Všechny dosažené motorické milníky zůstaly zachovány až deset let po podání léčby a u dvou pacientů navíc během sledování přibyl nový milník – stoj s dopomocí. Současně nebyly v dlouhodobém sledování zaznamenány žádné nové bezpečnostní signály; žádná ze závažných nežádoucích příhod nebyla hodnocena jako související s onasemnogenem abeparvovekem [22].
Obdobný vývoj ukázala studie LT-002 u 41 symptomatických pacientů sledovaných přibližně čtyři až šest let od podání onasemnogenu abeparvoveku. Ani zde nebyla zaznamenána ztráta dosažených motorických milníků a více než polovina pacientů během sledování získala milník nový. Samostatné chůze dosáhlo šest pacientů – dva již v původních studiích a další čtyři během LT-002. Část nových milníků však byla zaznamenána až po přidání další chorobu modifikující léčby (disease modifying therapy; DMT), např. risdiplamu nebo nusinersenu, což – jak upozornila prof. De Waeleová – je třeba při interpretaci výsledků zohlednit [24].
Ještě příznivější dlouhodobý vývoj byl patrný u 26 presymptomatických pacientů ze studie SPR1NT. Po průměrné době sledování 5,8 roku u dětí se dvěma a 6,5 roku u dětí se třemi kopiemi genu SMN2 nebyla zaznamenána ztráta žádného dosaženého motorického milníku a všichni pacienti dosáhli samostatného sedu, lezení, stoje i samostatné chůze. Také v této kohortě však byly některé nové milníky zaznamenány až po přidání DMT, což je třeba při interpretaci výsledků zohlednit [23].
Ani bezpečnostní sledování presymptomatických pacientů trvající až 7,2 roku neukázalo nové nebo nově se objevující bezpečnostní signály; žádná z nežádoucích příhod zvláštního zájmu (adverse event of special interest; AESI) nebyla hodnocena jako související s léčbou onasemnogenem abeparvovekem [23].
Dlouhodobé výsledky zároveň dokládají, jak se v éře DMT proměňuje fenotyp. V souvislosti s tím prof. De Waeleová ukázala na příkladech ze své klinické praxe, že tradiční klasifikace založená na nejvyšším dosaženém motorickém milníku již nemusí vystihovat další funkční vývoj léčených pacientů.
Bulbární funkce jako důležitý výsledek léčby SMA
Změna fenotypu SMA však přináší do popředí také další aspekty onemocnění, které významně ovlivňují každodenní fungování pacientů. Prof. Giovanni Baranello z UCL Great Ormond Street Institute of Child Health a Great Ormond Street Hospital NHS Foundation Trust v Londýně, Velká Británie, v této souvislosti obrátil pozornost k bulbárním funkcím. Ty zahrnují schopnost otevírat ústa, žvýkat, polykat a mluvit. Jejich postižení se u SMA může projevovat obtížemi při příjmu potravy a polykání a současně úzce souvisí s respiračními komplikacemi, jako jsou oslabený kašel, porucha odstraňování sekretu nebo aspirace [25–29]. Zachování či zlepšení bulbárních funkcí tak může mít konkrétní přínos pro každodenní život pacientů i jejich rodin [25].
Klinické výsledky v této oblasti přiblížila post hoc analýza studií START, STR1VE-US a STR1VE-EU u symptomatických dětí léčených onasemnogenem abeparvovekem. Na konci sledování splňovalo 95 % hodnocených pacientů kritérium komunikace, 92 % polykání, 75 % plného příjmu potravy ústy a 92 % ochrany dýchacích cest. Kompozitního endpointu zahrnujícího všechny čtyři složky bulbárních funkcí dosáhlo 15 z 20 hodnotitelných pacientů (75 %) [25].
Ještě příznivější výsledky přinesla post hoc analýza studie SPR1NT u 29 presymptomatických dětí. Všechny splňovaly kritéria polykání, plného příjmu potravy ústy i plicní stability a všechny současně dosáhly také kompozitního cíle bulbárních funkcí [30]. Na rozdíl od analýzy symptomatických pacientů však tento endpoint nezahrnoval komunikaci, jež se v této studii nehodnotila.
Prof. Baranello však upozornil, že právě hodnocení bulbárních funkcí zůstává u SMA problematickou oblastí. Napříč studiemi totiž není standardizováno a chybí jednoznačné doporučení, jaké vyšetřovací metody a v jakých intervalech používat [29,31–33]. Objektivní vyšetření však může odhalit i poruchy polykání, které při běžném klinickém hodnocení nejsou patrné, proto by mělo být provedeno již krátce po stanovení diagnózy SMA [29,34].
V praxi lze využít např. videofluoroskopické či endoskopické vyšetření polykání nebo škály Functional Oral Intake Scale/pediatric (FOIS/pFOIS) zaměřené na způsob příjmu potravy [31,32,35]. Žádný z těchto nástrojů ale nebyl vytvořen specificky pro pacienty se SMA. Na tuto potřebu reaguje Oral and Swallowing Abilities Tool (OrSAT), který je specifický pro SMA a zaměřuje se na orální schopnosti a polykání [36].
Opakované hodnocení pacientů se SMA1 navíc ukázalo, že zatímco se během přibližně šesti měsíců zlepšilo motorické skóre CHOP INTEND a některé endoskopické parametry, skóre Neuromuscular Disease Swallowing Status Scale (NdSSS) a OrSAT se naopak zhoršilo [37]. Vývoj motorických schopností proto nemusí spolehlivě odrážet vývoj bulbárních funkcí a obě oblasti je třeba sledovat samostatně.
Podrobnější odstupňování schopností při běžném příjmu potravy nabízí škála Children’s Eating and Drinking Activity Scale (CEDAS), která rozlišuje šest úrovní od úplné závislosti na výživě sondou až po plný příjem stravy a tekutin bez omezení [38]. Ve srovnání s OrSAT dokáže pFOIS/CEDAS přesněji rozlišit stav pacientů s gastrostomií, zatímco jednotlivé položky OrSAT mohou zachytit např. únavu během jídla nebo postupné získávání dovedností souvisejících s příjmem potravy. Přestože spolu tyto škály vysoce korelují, zachycují rozdílné aspekty bulbárních funkcí a mohou se při hodnocení pacienta vzájemně doplňovat [39].
Využití pFOIS/CEDAS následně prof. Baranello ukázal na datech z reálné klinické praxe u pacientů léčených přímo onasemnogenem abeparvovekem i po předchozí léčbě nusinersenem nebo risdiplamem. Individuální vývoj se lišil, v obou početnějších skupinách však zůstal medián změny skóre během sledování nulový.
Podobný obraz přineslo rozdělení podle věku při podání onasemnogenu abeparvoveku: mezi pacienty léčenými nejpozději v 6 měsících věku splňovalo kritérium perorálního příjmu 56 % na začátku i při posledním sledování, zatímco mezi pacienty léčenými později se jejich podíl změnil z 51 na 46 %; medián změny skóre byl v obou skupinách nulový.
Rozdíly byly patrné také podle počtu kopií genu SMN2. Kritérium perorálního příjmu splňovalo při posledním sledování 40 % pacientů se dvěma a 92 % pacientů se třemi kopiemi; výrazný rozdíl mezi skupinami byl ovšem přítomen již při vstupním hodnocení, kdy činily odpovídající podíly 43 a 85 %. Tato data vycházejí přímo z klinické zkušenosti prof. Baranella.
Očima českých účastníků sympozia
Z každodenní péče o děti se spinální muskulární atrofií (SMA) víme, jak zásadní roli hraje čas. Čím dříve onemocnění rozpoznáme a zahájíme léčbu, tím větší šanci má dítě na zachování motorických neuronů a rozvoj i udržení funkčních schopností. V praxi vidíme zřetelný rozdíl mezi dětmi léčenými až po rozvoji příznaků a těmi, u nichž léčba začala ještě v presymptomatickém stadiu. Tuto naši zkušenost dobře dokládají výsledky studie SPR1NT.
Nezastupitelnou úlohu v tomto směru hraje novorozenecký screening SMA. V našem centru s ním máme zkušenosti od zahájení pilotního projektu v roce 2022. Ani záchyt při screeningu však nezaručuje, že dítě ještě nemá příznaky. Záleží proto i na tom, jak rychle po potvrzení diagnózy dokážeme zahájit léčbu. Často přistupujeme k tzv. bridging terapii, abychom minimalizovali riziko ztráty motorických neuronů během čekání na podání genové terapie. U SMA může skutečně záležet na každém dni.
Za důležitá považuji také prezentovaná dlouhodobá data po podání genové terapie. Ukazují, že dosažené motorické milníky mohou přetrvávat řadu let. Z pohledu dlouhodobé péče je pro mě podstatné i to, že sledování neodhalilo nové bezpečnostní signály.
Sympozium mi také připomnělo, jak se s nástupem účinné léčby mění fenotyp SMA. Tradiční klasifikace podle nejvyššího dosaženého motorického milníku už nemusí plně vystihovat schopnosti léčeného pacienta ani jeho další vývoj.
Zvlášť mě zaujala část věnovaná bulbárním funkcím. Zlepšování motorických schopností totiž nemusí provázet stejný vývoj v oblasti polykání – obtíže mohou přetrvávat nebo se vyvíjet jiným směrem, přestože pacient po motorické stránce dělá pokroky. Za důležitou součást komplexní péče o děti se SMA tak považuji systematické a opakované hodnocení bulbárních funkcí.
Ze sympozia si tak odnáším především potvrzení naší každodenní zkušenosti: časná diagnóza a bezprostředně navazující léčba jsou klíčové pro co největší využití potenciálu dostupné terapie.“
Sources
1. ClinicalTrials.gov. Gene Transfer Clinical Trial for Spinal Muscular Atrophy Type 1. NCT02122952. [online]. Available from: https: //clinicaltrials.gov/study/NCT02122952.
2. Mendell JR, Al-Zaidy SA, Lehman KJ et al. Five-year extension results of the phase 1 START trial of onasemnogene abeparvovec in spinal muscular atrophy. JAMA Neurol 2021; 78 (7): 834–841. doi: 10.1001/jamaneurol.2021.1272.
3. Day JW, Finkel RS, Chiriboga CA et al. Onasemnogene abeparvovec gene therapy for symptomatic infantile-onset spinal muscular atrophy in patients with two copies of SMN2 (STR1VE): an open-label, single-arm, multicentre, phase 3 trial. Lancet Neurol 2021; 20 (4): 284–293. doi: 10.1016/S1474-4422 (21) 00001-6.
4. Mercuri E, Muntoni F, Baranello G et al. Onasemnogene abeparvovec gene therapy for symptomatic infantile-onset spinal muscular atrophy type 1 (STR1VE-EU): an open-label, single-arm, multicentre, phase 3 trial. Lancet Neurol 2021; 20 (10): 832–841. doi: 10.1016/S1474-4422 (21) 00251-9.
5. ClinicalTrials.gov. Single-dose gene replacement therapy using for patients with spinal muscular atrophy type 1 with one or two SMN2 copies. NCT03837184. [online]. Available from: https: //clinicaltrials.gov/study/NCT 03837184.
6. ClinicalTrials.gov. Pre-symptomatic study of intravenous onasemnogene abeparvovec-xioi in spinal muscular atrophy (SMA) for patients with multiple copies of SMN2 (SPR1NT). NCT03505099. [online]. Available from: https: //clinicaltrials.gov/study/NCT035’05099.
7. ClinicalTrials.gov. Long-term follow-up study of patients receiving onasemnogene abeparvovec-xioi. NCT04042025. [online]. Available from: https: //clinicaltrials.gov/study/NCT04042025.
8. ClinicalTrials.gov. Safety and efficacy of intravenous OAV101 (AVXS-101) in pediatric patients with spinal muscular atrophy (SMA) (SMART). NCT04851873. [online]. Available from: https: //clinicaltrials.gov/study/NCT04851873.
9. ClinicalTrials.gov. Safety and efficacy of intravenous OAV101 (AVXS-101) in pediatric patients with spinal muscular atrophy (SMA) (OFELIA). NCT05073133. [online]. Available from: https: //clinicaltrials.gov/study/NCT05073133.
10. ClinicalTrials.gov. Long-term follow-up of patients with spinal muscular atrophy treated with OAV101 in clinical trials (SPECTRUM). NCT05335876. [online]. Available from: https: //clinicaltrials.gov/study/NCT05335876.
11. Condensed Interim Financial Report 2025 – Supplementary Data. [online]. Available from: https: //www.novartis.com/sites/novartis_com/files/2025-10-interim-financial-report-en.pdf.
12. Strauss KA, Farrar MA, Muntoni F et al. Onasemnogene abeparvovec for presymptomatic infants with two copies of SMN2 at risk for spinal muscular atrophy type 1: the Phase III SPR1NT trial. Nat Med 2022; 28 : 1381–1389. doi: 10.1038/s41591-022-01866-4
13. Strauss KA, Farrar MA, Muntoni F et al. Onasemnogene abeparvovec for presymptomatic infants with three copies of SMN2 at risk for spinal muscular atrophy: the Phase III SPR1NT trial. Nat Med 2022; 28 : 1390–1397. doi: 10.1038/s41591-022-01867-3.
14. Mendell JR, Al-Zaidy S, Shell R et al. Single-dose gene-replacement therapy for spinal muscular atrophy. N Engl J Med 2017; 377 (18): 1713–1722. doi: 10.1056/NEJMoa1706198.
15. Toro W, Reyna SP, Ritter S et al. Early intervention and speed-to-effect in spinal muscular atrophy type 1 following onasemnogene abeparvovec gene replacement therapy: results of a post-hoc analysis of pooled clinical study data. Neurol Ther 2025; 14 (5): 1903–1918. doi: 10.1007/s40120-025-00791-1.
16. Spinal Muscular Atrophy UK. [online]. Available from: https: //smauk.org.uk/treatments-research/measures-used-to-assess-a-drugs-effectiveness/chop-intend/.
17. Glanzman AM, Mazzone E, Main M et al. The Children’s Hospital of Philadelphia Infant Test of Neuromuscular Disorders (CHOP INTEND): test development and reliability. Neuromuscul Disord 2010; 20 (3): 155–161. doi: 10.1016/j.nmd.2009.11.014.
18. SMA NBS Alliance. [online]. Available from: https: //www.sma-screening-alliance.org/map.
19. Govoni A, Gagliardi D, Comi GP et al. Time is motor neuron: therapeutic window and its correlation with pathogenetic mechanisms in spinal muscular atrophy. Mol Neurobiol 2018; 55 (8): 6307–6318. doi: 10.1007/s12035-017-0831-9.
20. D’Amico A, Mercuri E, Tiziano FD et al. Spinal muscular atrophy. Orphanet J Rare Dis 2011; 6 : 71. doi: 10.1186/1750-1172-6-71.
21.Glascock J, Sampson J, Haidet-Phillips A et al. Treatment algorithm for infants diagnosed with spinal muscular atrophy through newborn screening. J Neuromuscul Dis 2018; 5 (2): 145–158. doi: 10.3233/JND-180304.
22. Waldrop MA, Escudero RB, Yang L et al. Safety and efficacy of intravenous onasemnogene abeparvovec gene therapy in patients with spinal muscular atrophy type 1: interim analysis from LT-001, a long-term follow-upstudy of patients from the START study. EClinicalMedicine 2026; 94 : 103867. doi: 10.1016/j.eclinm.2026.103867.
23. Mercuri EM, Farrar MA, Strauss KA et al. Intravenous onasemnogene abeparvovec gene replacement therapy for presymptomatic spinal muscular atrophy: long-term follow-up analysis. Poster presented at: 5th International Scientific Congress on Spinal Muscular Atrophy (SMA); March 11–14, 2026; Budapest, Hungary. Poster 179P.
24. Darras BT, Mercuri E, Strauss KA et al. Intravenous and intrathecal onasemnogene abeparvovec gene therapy in symptomatic and presymptomatic spinal muscular atrophy: long-term follow-up study. Neuromuscul Disord 2024; 43 (Suppl 1). Abstract 179P.
25. McGrattan KE, Shell RD, Hurst-Davis R et al. Patients with spinal muscular atrophy type 1 achieve and maintain bulbar function following onasemnogene abeparvovec treatment. J Neuromuscul Dis 2023; 10 (4): 531–540. doi: 10.3233/JND-221531.
26. Haaker G, Fujak A. Proximal spinal muscular atrophy: current orthopedic perspective. Appl Clin Genet 2013; 6 : 113–120. doi: 10.2147/TACG.S53615.
27. van der Heul AMB, Wijngaarde CA, Wadman RI et al. Bulbar problems self-reported by children and adults with spinal muscular atrophy. J Neuromuscul Dis 2019; 6 (3): 361–368. doi: 10.3233/JND-190379.
28. Kolb SJ, Kissel JT. Spinal muscular atrophy. Neurol Clin 2015; 33 (4): 831–846. doi: 10.1016/j.ncl.2015.07.004.
29. McGrattan KE, Graham RJ, DiDonato CJ et al. Dysphagia phenotypes in spinal muscular atrophy: the past, present, and promise for the future. Am J Speech Lang Pathol 2021; 30 (3): 1008–1022. doi: 10.1044/2021_AJSLP-20-00217.
30. Shell RD, McGrattan KE, Hurst-Davis R et al. Onasemnogene abeparvovec preserves bulbar function in infants with presymptomatic spinal muscular atrophy: a post-hoc analysis of the SPR1NT trial. Neuromuscul Disord 2023; 33 (8): 670–676. doi: 10.1016/j.nmd.2023.06.005.
31. Langmore SE. Endoscopic evaluation of oral and pharyngeal phases of swallowing. GI Motility Online. Published May 16, 2006. [online]. Available from: https: //www.nature.com/gimo/contents/pt1/full/gimo28.html#v5.
32. Weststrate H, Stimpson G, Thomas L et al. Evolution of bulbar function in spinal muscular atrophy type 1 treated with nusinersen. Dev Med Child Neurol 2022; 64 (7): 907–914. doi: 10.1111/dmcn.15171.
33. McGrattan K, Walsh K, Mehl L et al. Systematic literature review of the impact of spinal muscular atrophy therapies on bulbar function. J Neuromuscul Dis 2025; 12 (2): 195–217. doi: 10.1177/22143602241303373.
34. Mercuri E, Finkel RS, Muntoni F et al. Diagnosis and management of spinal muscular atrophy: Part 1: Recommendations for diagnosis, rehabilitation, orthopedic and nutritional care. Neuromuscul Disord 2018; 28 (2): 103–115. doi: 10.1016/j.nmd.2017.11.005.
35. Martí Y, Aponte Ribero V, Batson S et al. A systematic literature review of the natural history of respiratory, swallowing, feeding, and speech functions in spinal muscular atrophy (SMA). J Neuromuscul Dis 2024; 11 (5): 889–904. doi: 10.3233/JND-230248.
36. Berti B, Fanelli L, de Sanctis R et al. Oral and Swallowing Abilities Tool (OrSAT) for type 1 SMA patients: development of a new module. J Neuromuscul Dis 2021; 8 (4): 589–601. doi: 10.3233/JND-200614.
37. Zang J, Johannsen J, Denecke J et al. Flexible endoscopic evaluation of swallowing in children with type 1 spinal muscular atrophy. Eur Arch Otorhinolaryngol 2023; 280 (3): 1329–1338. doi: 10.1007/s00405-022-07685-0.
38. Hanks E, Stewart A, Au-Yeung CK et al. Consensus on level descriptors for a functional children’s eating and drinking activity scale. Dev Med Child Neurol 2023; 65 (9): 1199–1205. doi: 10.1111/dmcn.15542.
39. Stimpson G, Fanelli L, Conway E et al. Bulbar function in children with spinal muscular atrophy type 1 treated with nusinersen. Dev Med Child Neurol 2025; 67 (12): 1590–1600. doi: 10.1111/dmcn.16387.
40. Lin CW, Kalb SJ, Yeh WS. Delay in diagnosis of spinal muscular atrophy: a systematic literature review. Pediatr Neurol 2015; 53 (4): 293–300. doi: 10.1016/j.pediatrneurol.2015.06.002.
41. Finkel RS, McDermott MP, Kaufmann P et al. Observational study of spinal muscular atrophy type I and implications for clinical trials. Neurology 2014; 83 (9): 810–817. doi: 10.1212/WNL.0000000000000741.
Labels
Paediatric neurology Neurosurgery NeurologyArticle was published in
Czech and Slovak Neurology and Neurosurgery
2026 Issue 5
Most read in this issue
- Safety aspects of transitioning from alteplase to tenecteplase in the treatment of acute ischemic stroke – a narrative review
- 100 years of the Czech Department of Neurology, Charles UniversityThe fates of Czech and German neurologists in Prague from 1938 to 1945
- Anatomy, etiology, and graphic imaging findings of hypertrophic olivary degeneration – description of 10 cases
- Patterns of cognitive-motor interference in patients with post-stroke cognitive impairment